将 3D 打印引入组织工程,为定制先进药物递送系统带来了真正的变革,可实现可控、精准的靶向治疗释放。由多糖与蛋白创新共混物制成的水凝胶,凭借其优异的生物相容性、高保水能力和可调的结构完整性,成为下一代药物递送的领跑者。
该领域现有配方多为传统组合,如海藻酸钠+明胶、壳聚糖+胶原、果胶+白蛋白等。然而,角蛋白与 ι-卡拉胶的协同潜力在下一代生物墨水设计中仍未被开发。
角蛋白是自然界中最丰富的蛋白质,具有富含反应性化学位点的独特分子结构,能参与精确的大分子与药物-基体相互作用。哺乳动物来源的高分子量 α-角蛋白由密集的分子间/分子内二硫键网络稳定,天然不溶于水,难以直接加工成水凝胶。本研究采用亚硫酸钠控制的亚硫酸解反应对其进行功能化,得到水溶性的半胱氨酸-S-磺化角蛋白(Ker),从而解锁了蛋白基水性墨水的新可能。
卡拉胶是从红藻中提取的多糖家族。按硫酸化程度分为 κ、ι、λ 三种变体;ι-卡拉胶每个二糖单元含两个硫酸酯基,凭借其胶凝、稳定与水合性能广泛应用于食品和生物医学领域。
两条聚合物链上的强相互作用官能团可通过 Ca²⁺ 的二价离子交联构建动态交联水凝胶(DCHs)。离子节点的瞬态特性使其能在外部刺激下解离并重排:材料在挤出过程中顺畅流动,沉积后保持结构完整性,从而获得更精确、稳定的打印效果。
然而,设计这类屈服应力墨水需要极其精确地优化其流变学图景。在药物递送系统中,最终几何形状的严格控制直接决定剂量与释放表面积,因此建立墨水基础流变学与宏观可打印性之间的预测关系至关重要。
遵循 García-Tuñón 等人提出的路线图(基于线性黏弹性储能模量 G′ 与大变形流动应力 σf 绘制可打印窗口),本研究假设:实验设计(DoE)方法可以构建确定性的预测图谱,直接把初始墨水组成与基础流变学标志量(G′ 与 σf)相关联,再与可打印性指数(Pr)挂钩以准确预测结构保真度。
此外,仅依赖循环平均参数不够,还需捕捉墨水在挤出过程中经历的复杂瞬态物理条件。因此引入Herschel–Bulkley 稳态剪切流变模型 + 大振幅振荡剪切(LAOS)+ 物理过程序列(SPP)分析,用于评估"非均匀屈服/流动不连续"与"最优黏塑性流动"之间的微妙边界,识别如恢复损耗因子(tanδrec)等支配沉积后形状保持的周内参数。
最终,该预测框架用于筛选最优墨水配方,并以地塞米松(Dex)为模型疏水药物载药。通过 SEM、宏观流变建模与 FTIR/XRD 双技术联用,系统阐释宏观可打印性与治疗性能背后的分子机制;通过 Korsmeyer-Peppas 与 Peppas-Sahlin 模型拟合释放曲线,证明离子交联密度与大分子松弛动力学如何支配从反常扩散到纯松弛控制的 Super Case II 传输机制的转变。
总体路线:以 Box-Behnken 实验设计(DoE)系统筛选角蛋白/ι-卡拉胶(Ker/ι-Car)配比、交联剂用量与温度三个因素 → 建立 G′@LVR 与 σf 的响应面模型 → 绘制 Ashby 型"流变学—可打印性"图谱 → 用 LAOS/SPP 非线性流变阐明屈服与恢复机制 → 载入地塞米松考察药物对流变与可打印性的调制 → FTIR/XRD 揭示分子相互作用机制 → 溶胀与释放动力学验证药物传输机制。
| 材料 | 规格 / 参数 | 供应商 |
|---|---|---|
| ι-卡拉胶 (Viscarin PC 209) | 分子量 300–1000 kDa;酯硫酸根含量 28–35 wt% | Biochim S.r.l(意大利米兰) |
| 高分子量角蛋白 (HMW-Ker) | 分子量 45–65 kDa;约 4 mol% 半胱氨酸-S-磺化氨基酸 | Kerline S.r.l(意大利博洛尼亚) |
| 地塞米松 (Dex) | 水中溶解度约 0.089 mg/mL(室温) | TCI(日本东京) |
| 其他试剂与溶剂 | 均为分析纯 | Sigma-Aldrich(意大利米兰) |
| 交联剂 | CaCl₂ 溶液(0.1 M / 0.2 M),对应聚合物总质量的 3 wt% / 6 wt% | Sigma-Aldrich |
以 Ker/ι-Car 配比、交联剂用量(相对总聚合物浓度的 %)与温度为输入因素,总聚合物浓度恒定 8% w/V;以线性黏弹性区储能模量(G′@LVR)与流动应力(σf,G′=G″ 交叉点)为输出。BBD 含 3 个中心点,共 15 个实验条件,每个条件重复三次。另有 2 个验证配方(F1、F2)与 4 个载药配方。
| Run | Std | Ker/ι-Car 配比 | 交联剂 (%) | 温度 (°C) |
|---|---|---|---|---|
| 1 | 3 | 10/90 | 6 | 35 |
| 2 | 13 | 50/50 | 3 | 35 |
| 3 | 11 | 50/50 | 0 | 45 |
| 4 | 8 | 90/10 | 3 | 45 |
| 5 | 4 | 90/10 | 6 | 35 |
| 6 | 9 | 50/50 | 0 | 25 |
| 7 | 2 | 90/10 | 0 | 35 |
| 8 | 12 | 50/50 | 6 | 45 |
| 9 | 1 | 10/90 | 0 | 35 |
| 10 | 14 | 50/50 | 3 | 35 |
| 11 | 15 | 50/50 | 3 | 35 |
| 12 | 7 | 10/90 | 3 | 45 |
| 13 | 6 | 90/10 | 3 | 25 |
| 14 | 10 | 50/50 | 6 | 25 |
| 15 | 5 | 10/90 | 3 | 25 |
验证配方:F1 = 60/40、3%、25 °C;F2 = 50/50、6%、35 °C。
载药配方(Dex 0.1% w/w):Std2D(90/10、0%、35 °C);Std12D(50/50、6%、45 °C);Std11D(50/50、0%、45 °C);Std8D(90/10、3%、45 °C)。
可打印的判据:挤出丝条连续、光滑、均一,挤出稳定无中断、无喷嘴堵塞;沉积后丝条能保持结构以支撑后续层重量。Pr 指数用于比较各配方可打印性。
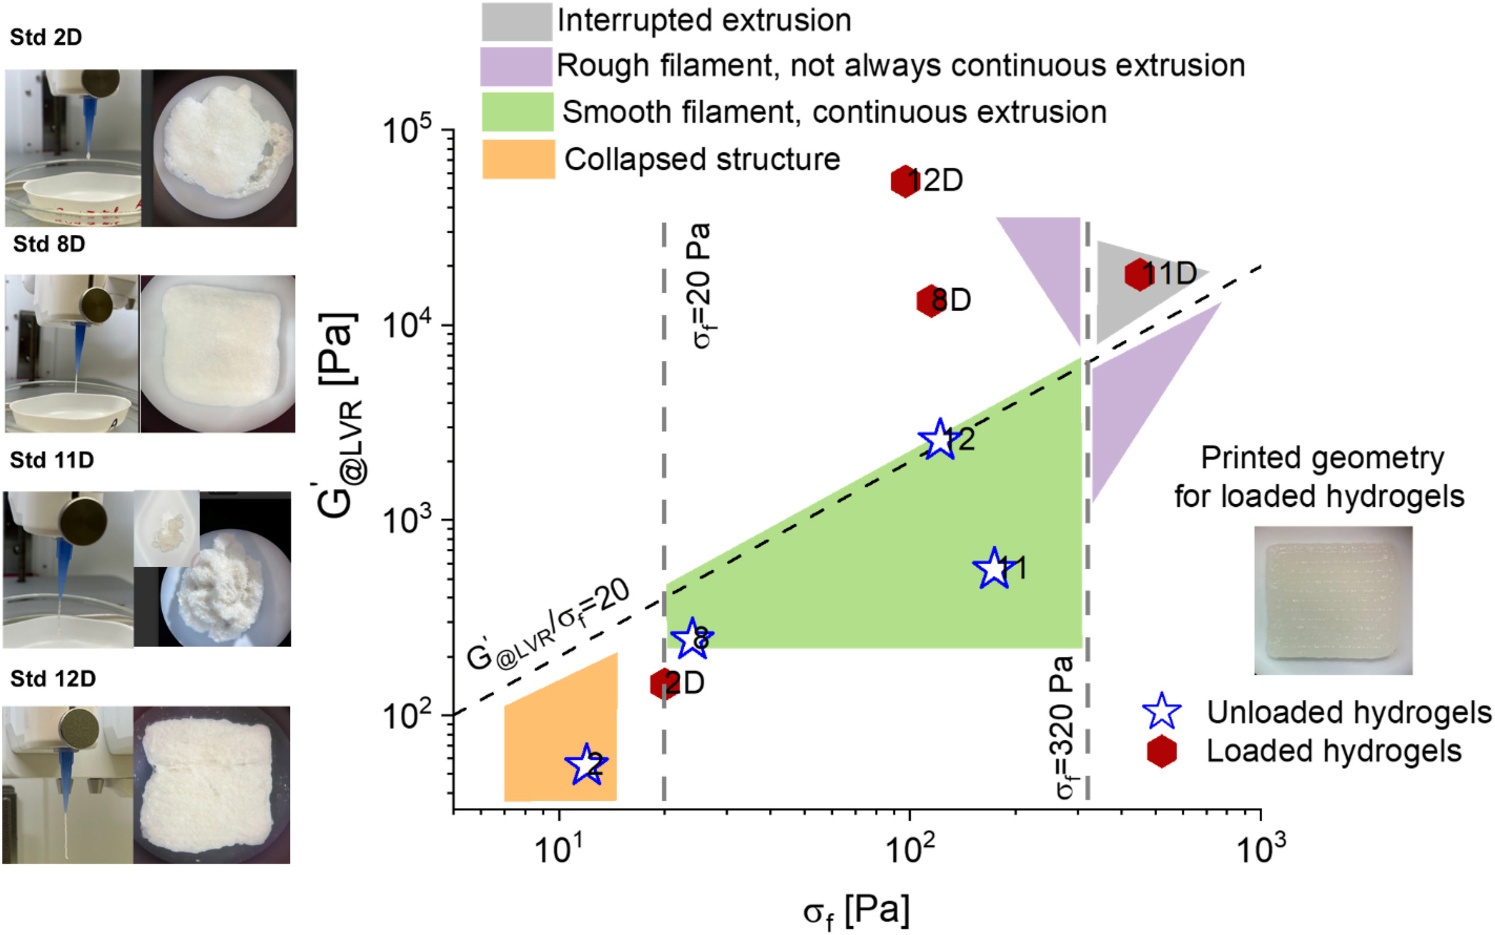
以 G′@LVR 与 σf 为坐标构建 Ashby 型可打印性图谱,并确立关键结构边界:G′@LVR/σf = 20 的斜线与 σf 竖直界限(20 Pa < σf < 320 Pa)。图谱划分为四个区域:
| 区域 | 边界条件 | 行为特征 | 典型配方 |
|---|---|---|---|
| 灰 · 堵塞/中断挤出 | G′@LVR > 1.2×10⁴ Pa,σf > 320 Pa | 挤出压力超过打印机极限,流动中断或喷嘴堵塞 | Std 3(需 550 kPa 极高压力) |
| 紫 · 过度凝胶/可打印性差 | G′@LVR > 10⁴ Pa 而屈服应力降至 320 Pa 以下;1.4×10³–2.8×10⁴ Pa 区间内 G′@LVR/σf < 20 | 高弹性主导,丝条高度扭曲粗糙,Pr > 1.1 | Std 1、5(需 72–74 / 140–145 kPa) |
| 绿 · 最佳可打印区 | 2×10² Pa < G′@LVR < 1.4×10³ Pa,20 Pa < σf < 320 Pa,且 G′@LVR/σf ≤ 20 | 操作压力 4–60 kPa,丝条光滑连续、多层方孔清晰、Pr ≈ 1 | Std 4、6、8、9、10、11、12 及 F1、F2 |
| 橙 · 凝胶不足/结构坍塌 | G′@LVR < 10² Pa,σf < 20 Pa,G′@LVR/σf < 20 | 丝条沉积后迅速流动融合,结构坍塌,Pr 无法定量 | Std 2(仅 2 kPa) |
解读:最佳可打印窗口(绿色)的操作压力低至 4 kPa(Std 4、8)至 60 kPa(Std 9),其平衡黏弹性使挤出顺畅、保形性优异。这直接验证了"G′@LVR/σf ≤ 20 + σf 介于 20–320 Pa"是 DIW 打印该类水凝胶的充分必要条件。
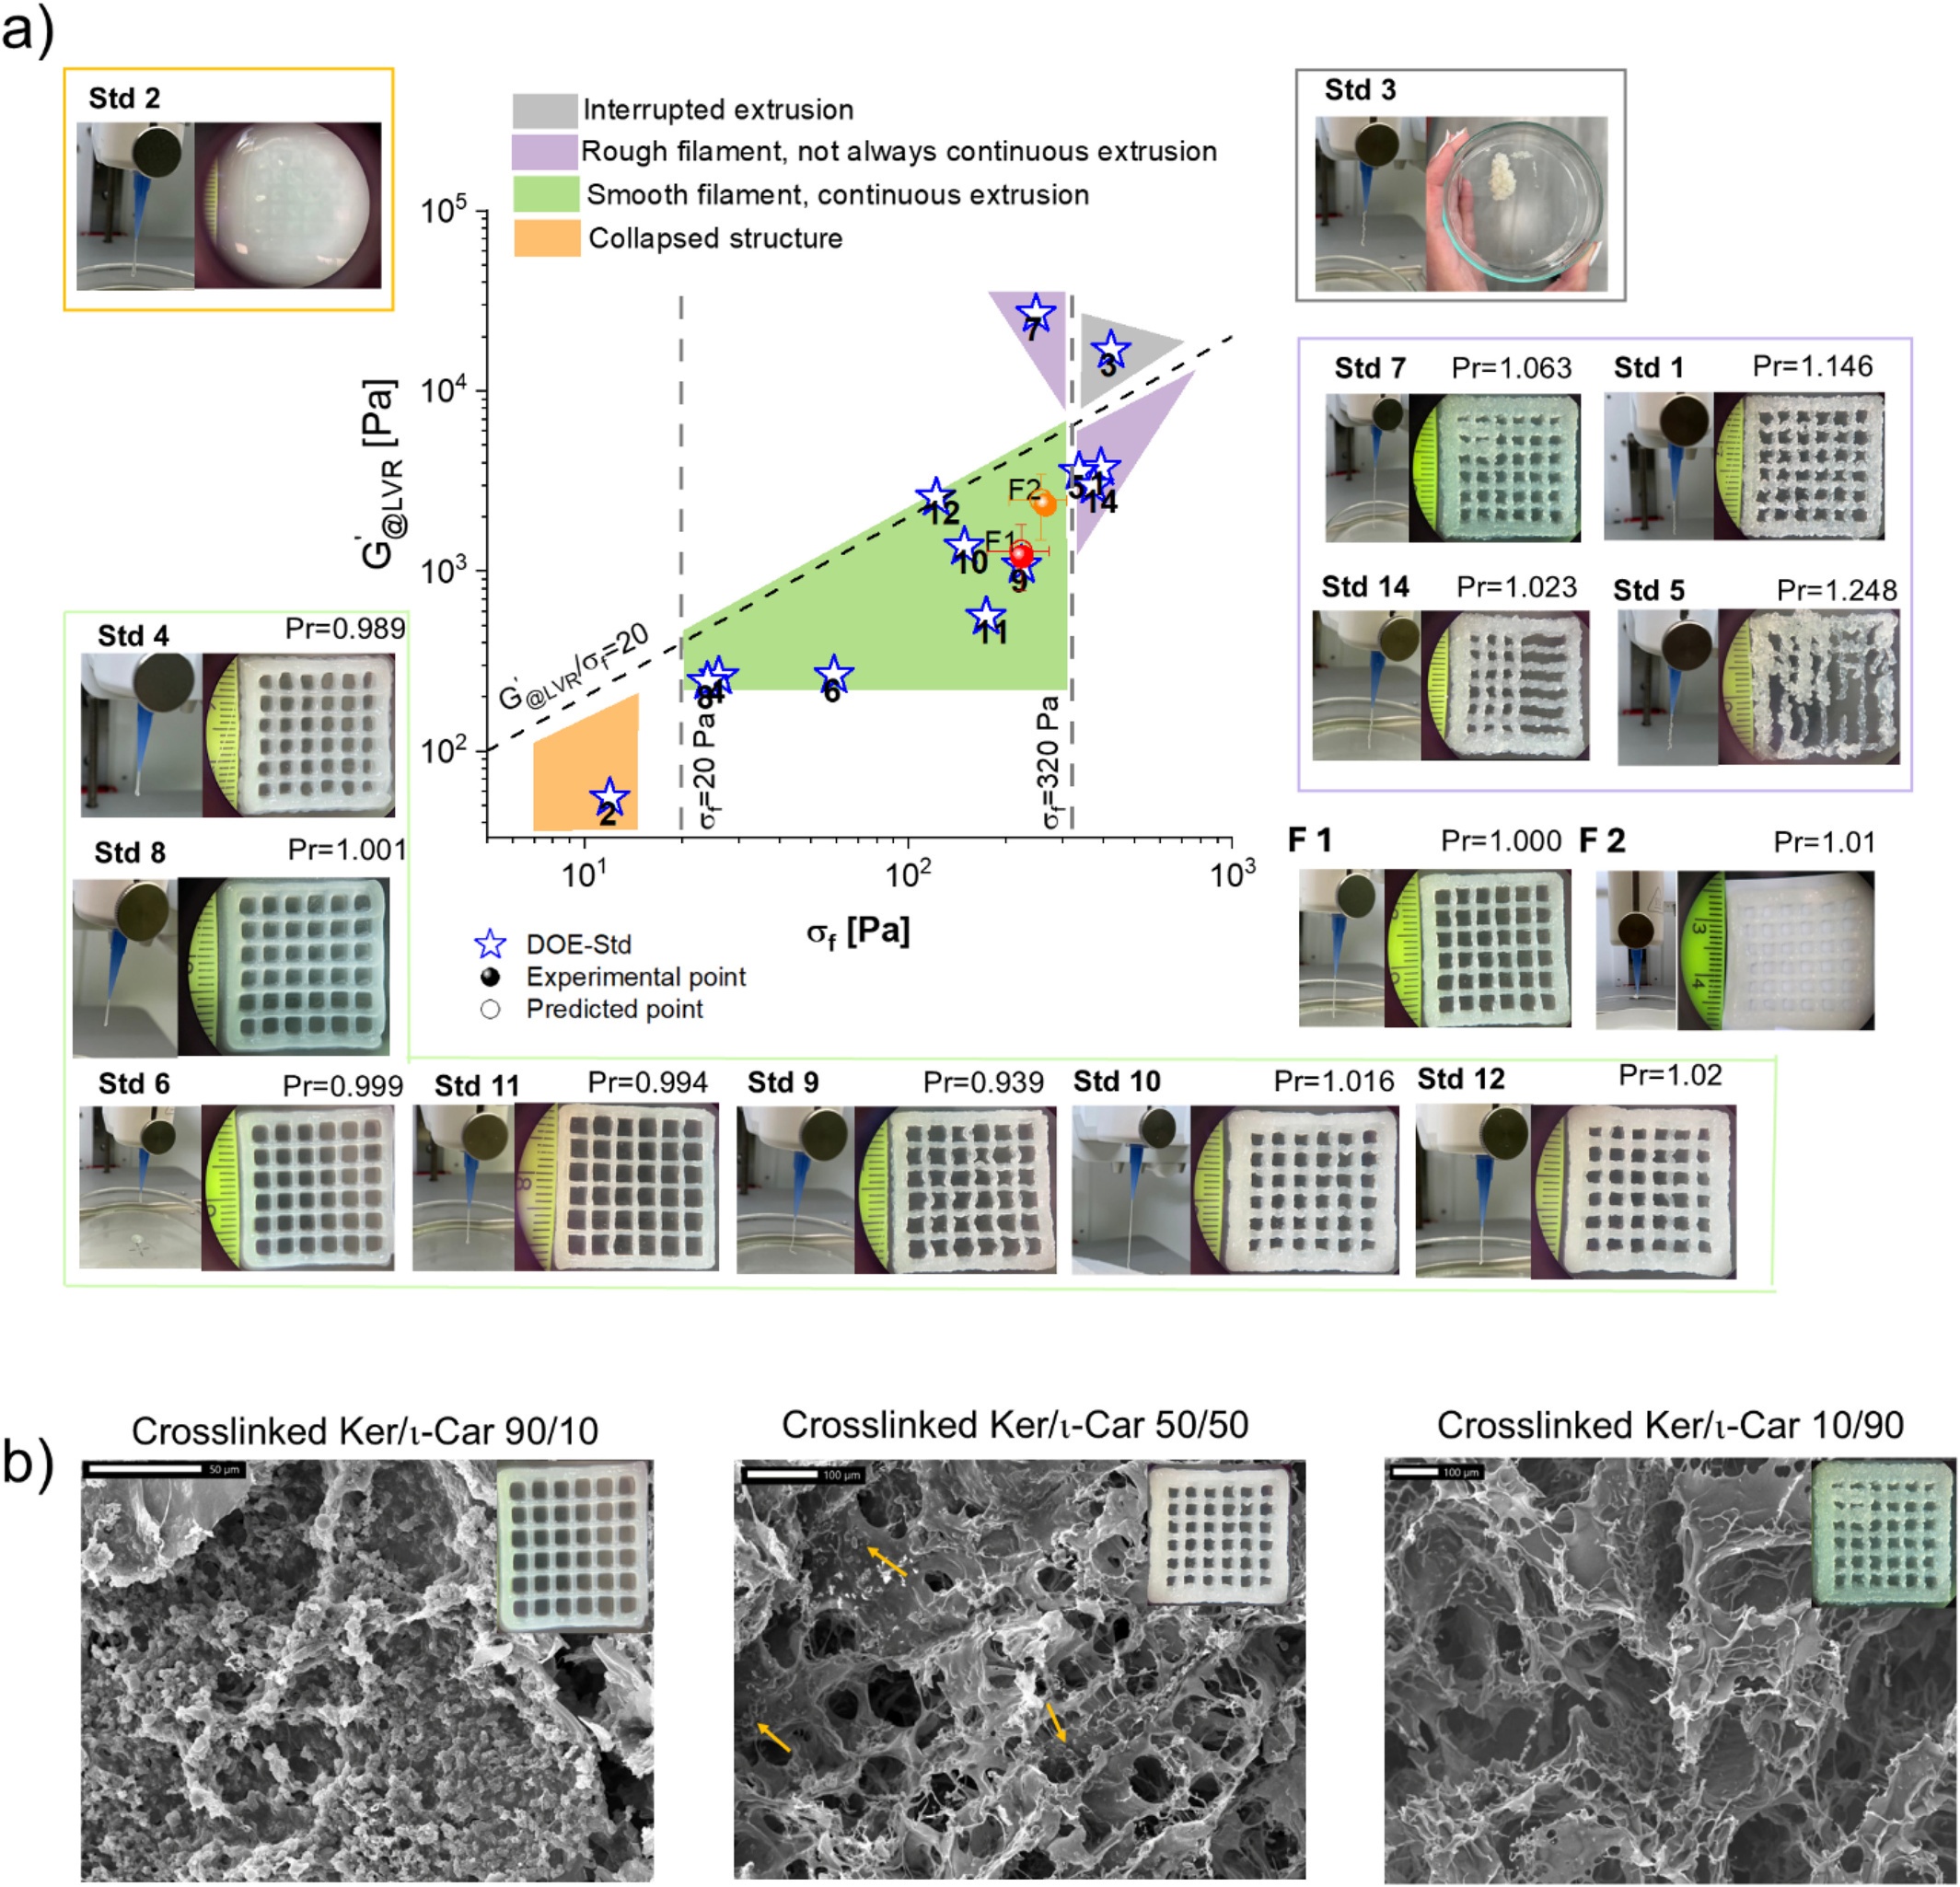
微观形貌(图 1b):富角蛋白水凝胶(90/10)呈高度不规则致密表面,以球状聚集行为为主;平衡配比(50/50)为过渡型杂化形貌——结构打开为互连网络,球状角蛋白聚集体(橙色箭头标示)被包裹并分散于主要聚合物通路中,代表线性多糖链开始模板化、组织自组装蛋白域的中间阶段;富卡拉胶水凝胶(10/90)则呈现薄而光滑的片层壁与高度规整的连通大孔结构。
稳态剪切补充:可打印性良好的配方表现出清晰的黏塑性响应,可由 Herschel–Bulkley 模型描述:屈服应力 σy,HB 后接显著剪切变稀;流动行为指数 n 介于 0.20–0.50,确认假塑性特征。这利于 DIW——屈服应力限制静止时丝条铺展,剪切变稀降低喷嘴内高剪切下的表观黏度。但位于图谱高 G′/高 σf 区域的配方在屈服转变附近出现流动不连续(剪切分带迹象),表明过强弹性网络无法形成稳定均匀流动。
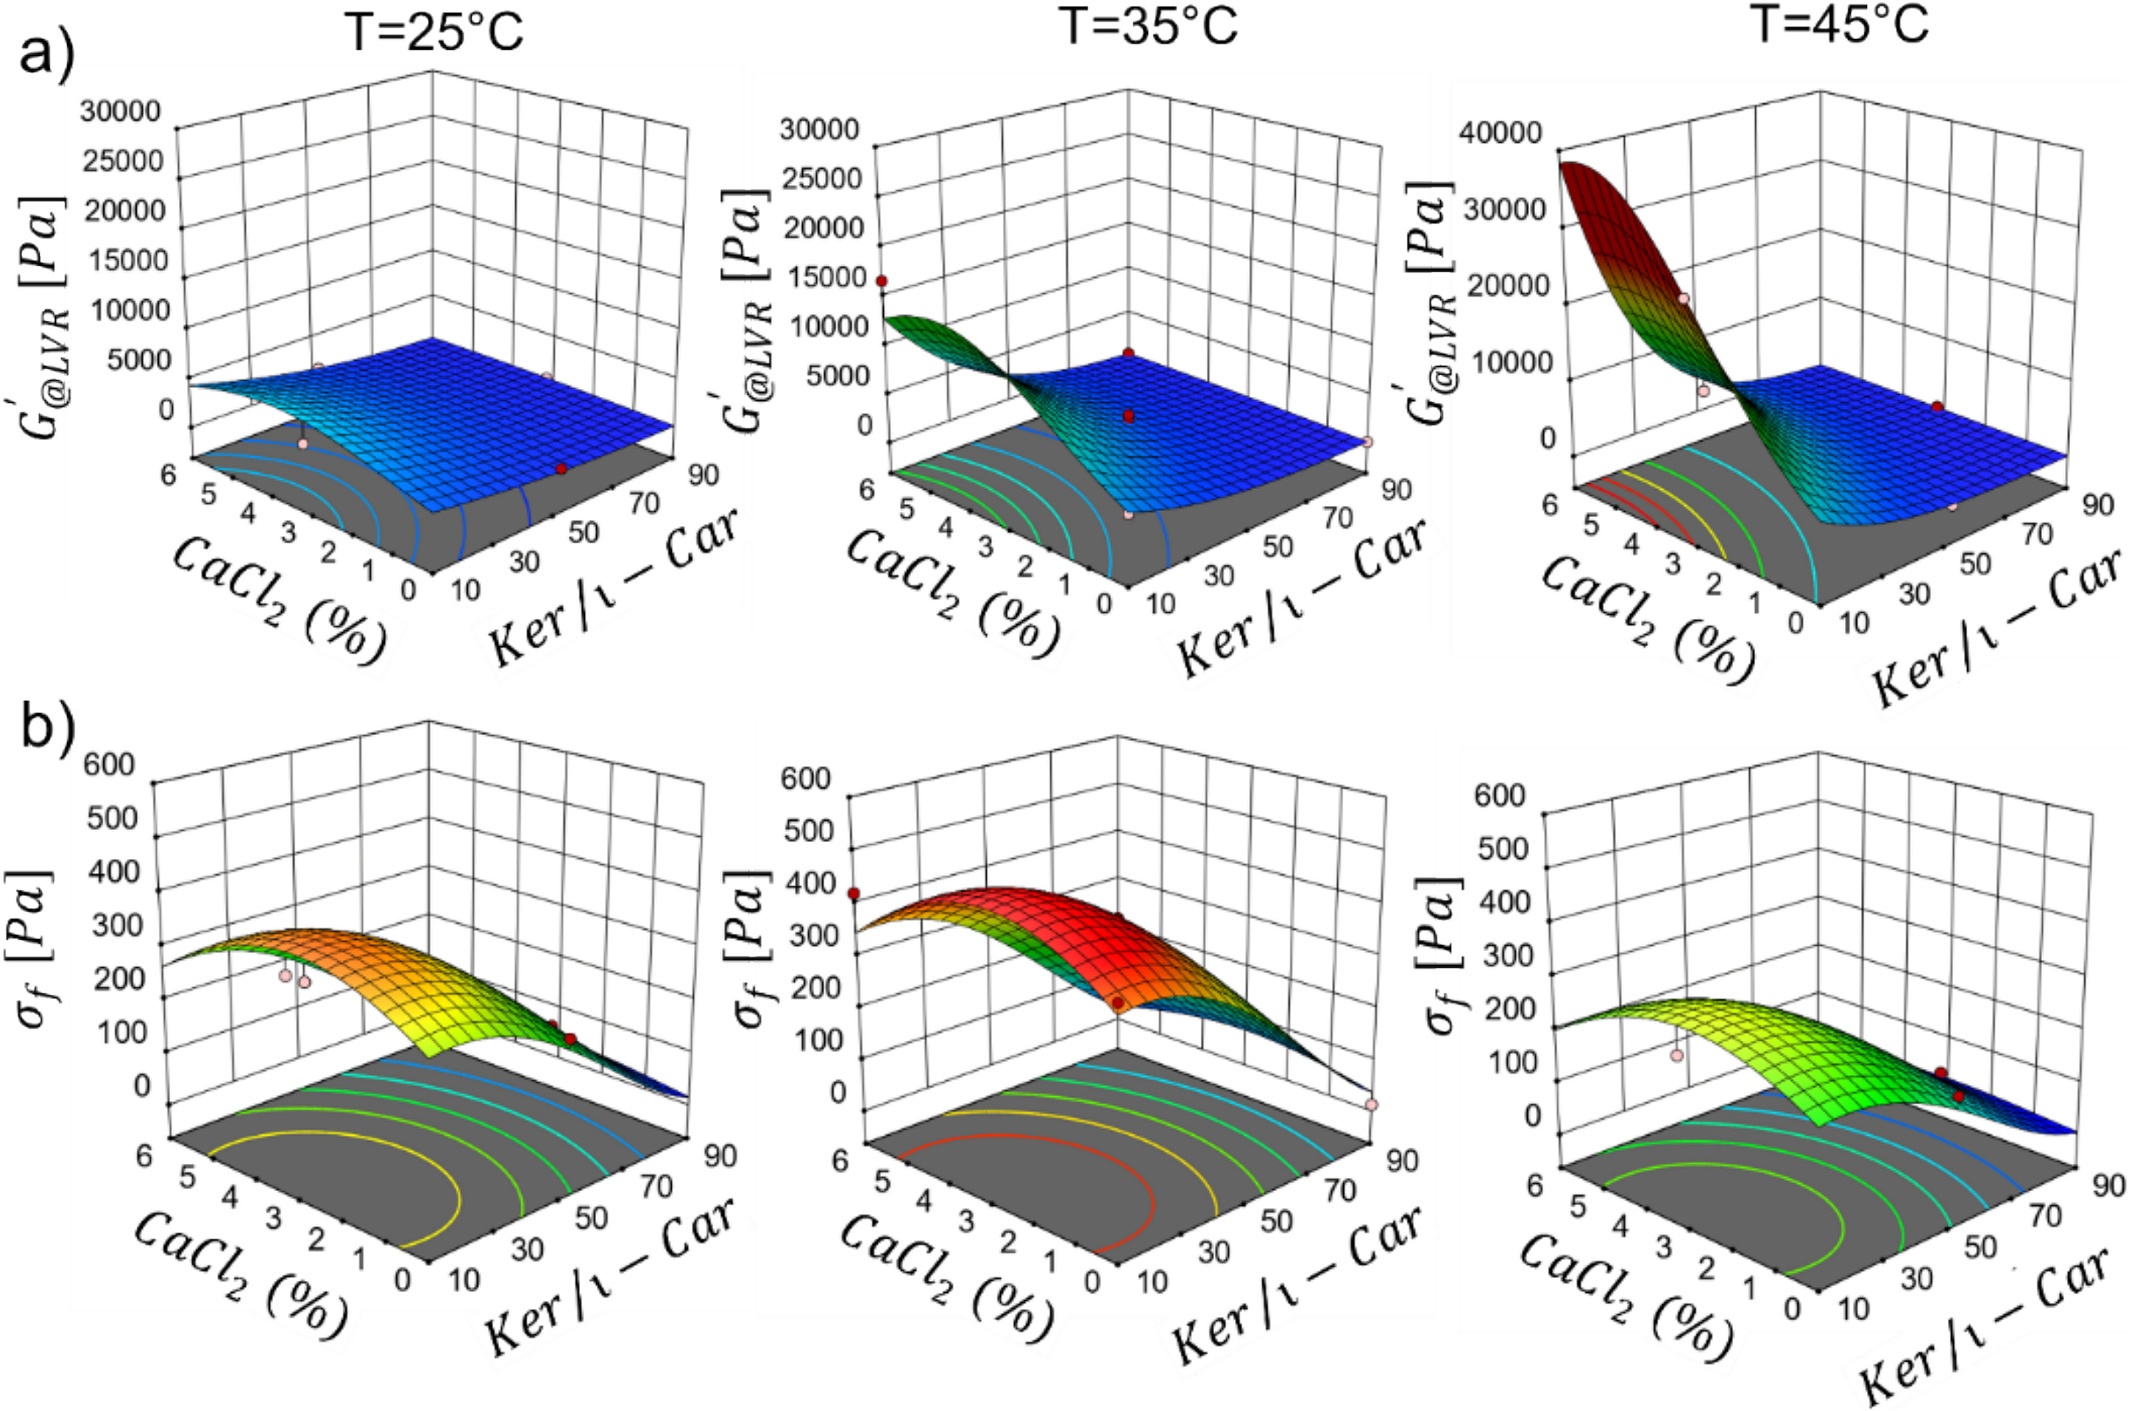
ANOVA 显示:Log G′@LVR 受 Ker/ι-Car 配比(线性)、配比×温度交互及交联剂(二次项)显著影响(p < 0.05)——G′@LVR 随角蛋白比例降低与交联剂增多而升高,且在配比低于 30/70、较高温度时更显著。√σf 受所有因素线性-二次影响,无显著交互——σf 随角蛋白比例升高而降低,并在交联剂约 3% 时达最大,该趋势在 35 °C 最明显。
用实际方程对验证配方(F1、F2)进行预测,预测点(空心圆)与实验点(实心圆)高度吻合,且两者均落入绿色区域、表现出连续挤出与良好层积,证明响应面模型的稳健性。
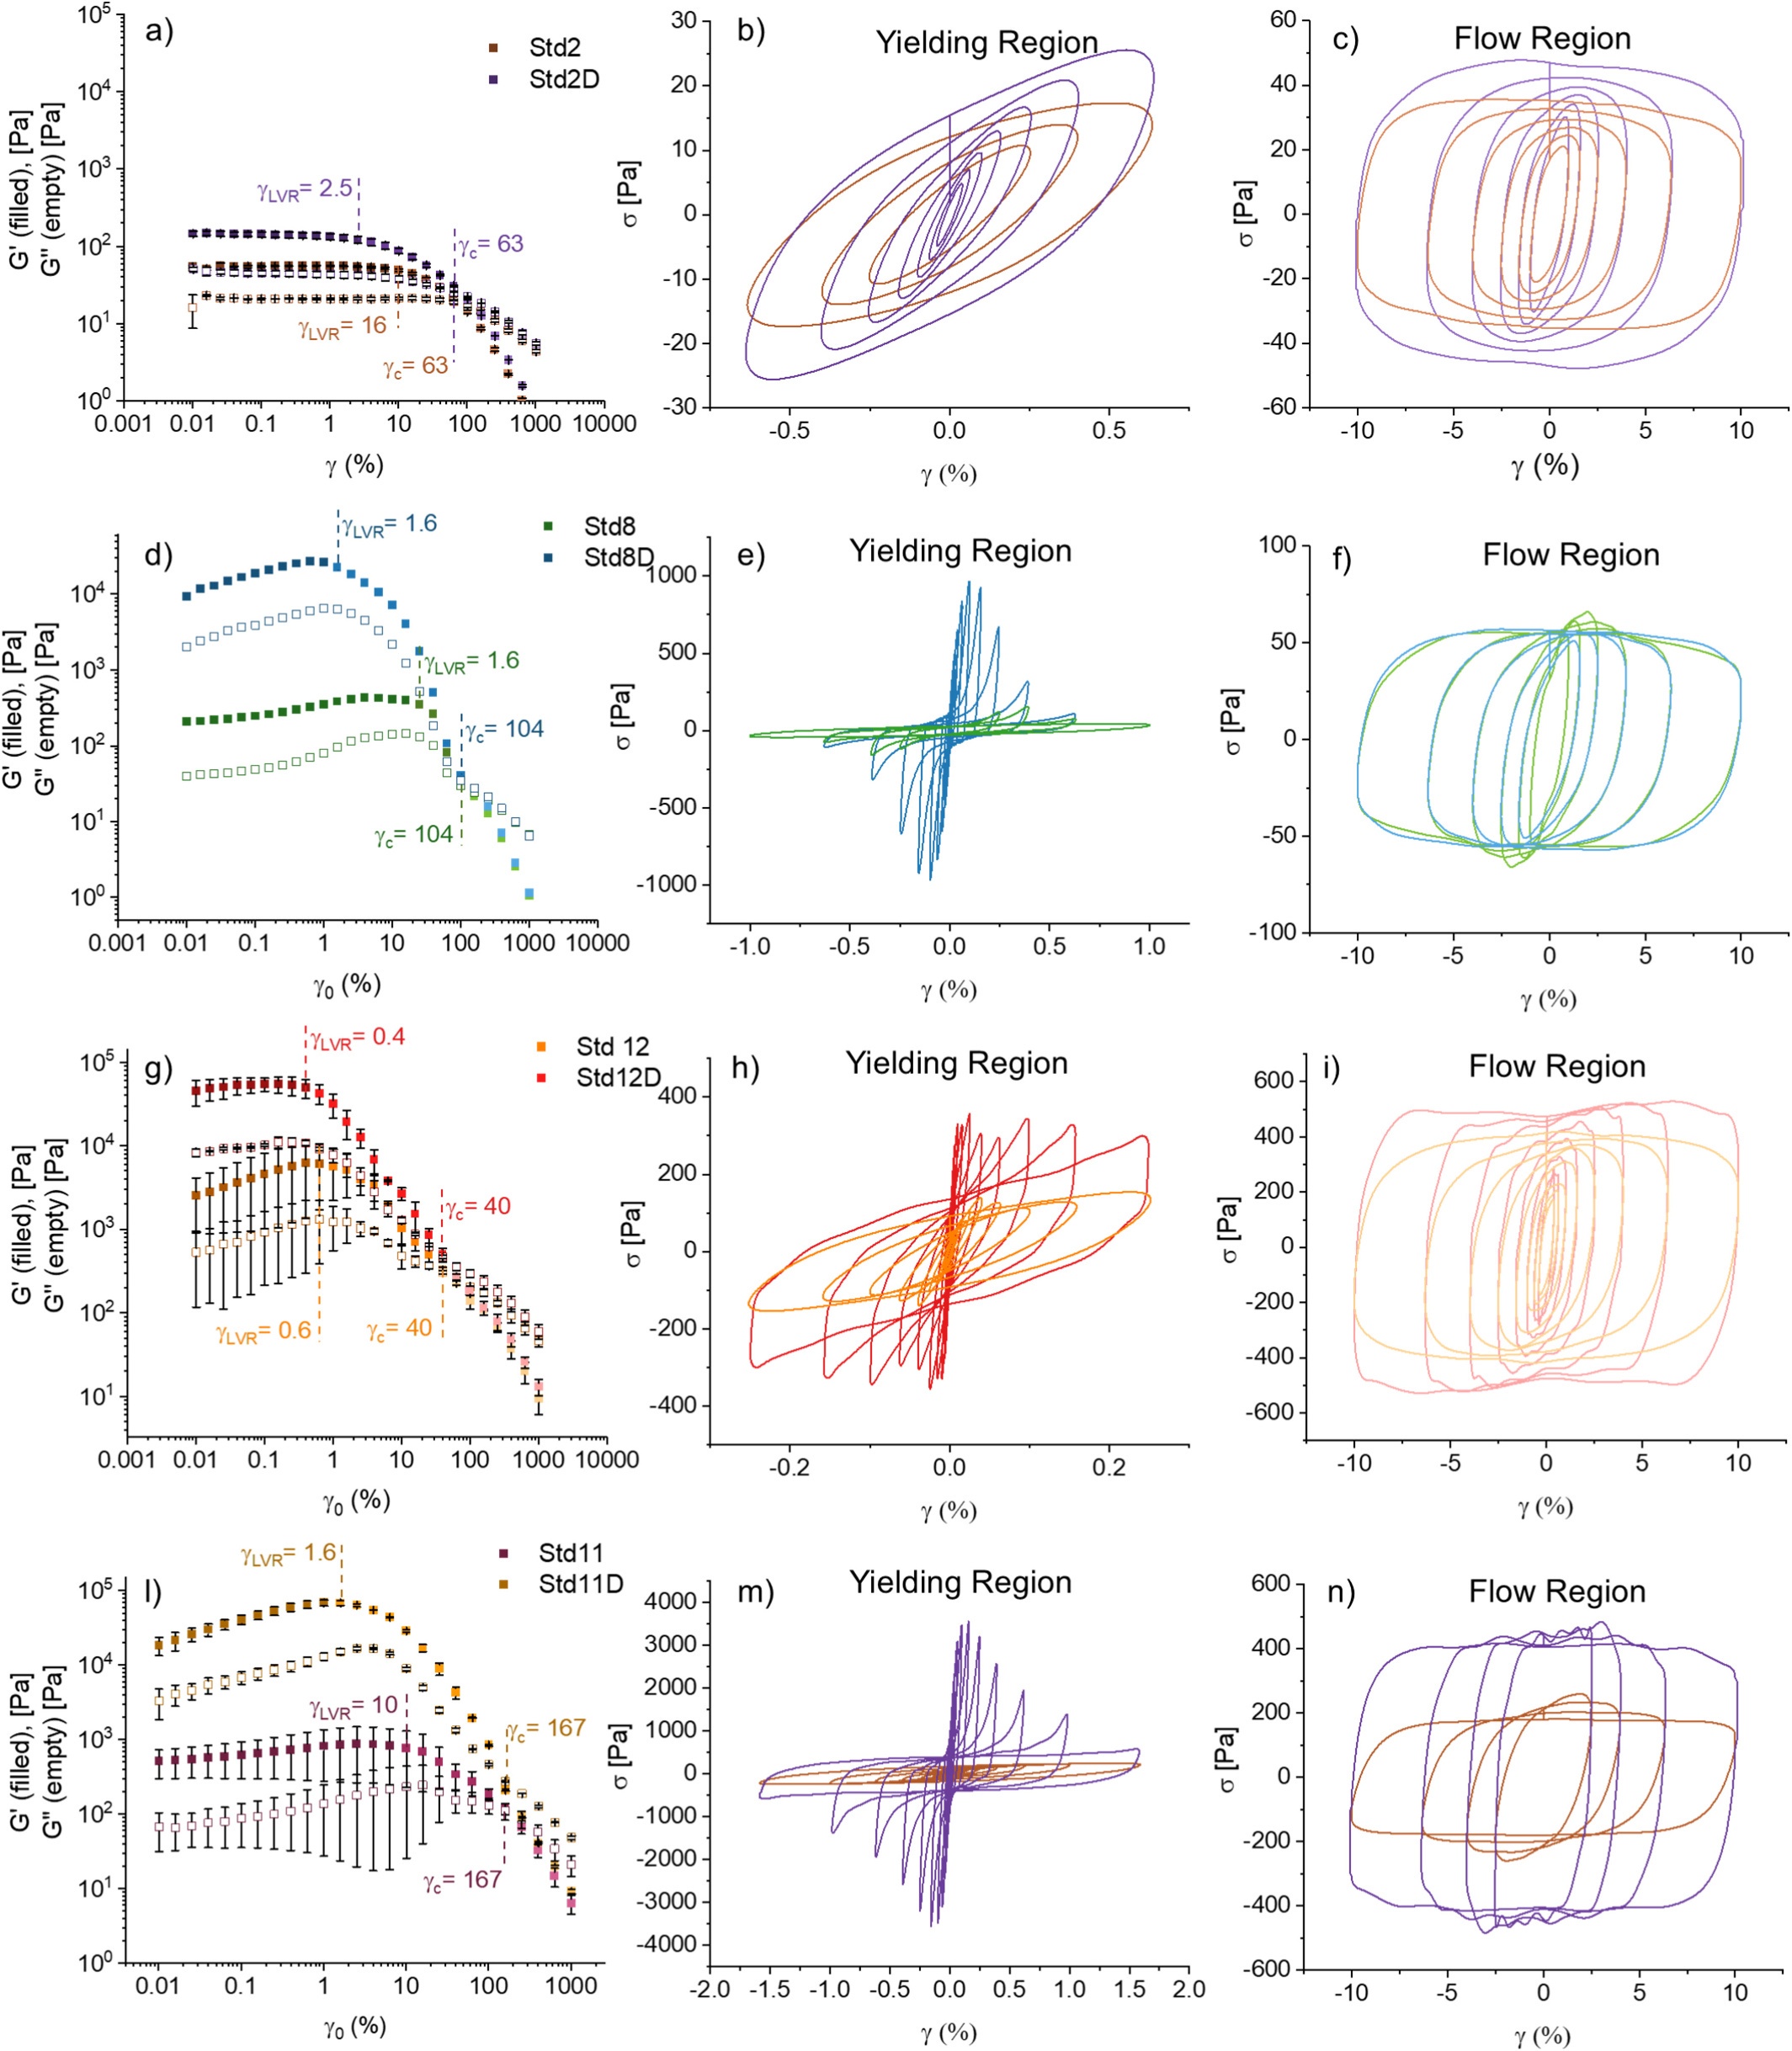
未交联样品随角蛋白含量升高,G′ 降低、LVR 区扩大、临界应变 γc 升高——材料从刚性多糖凝胶转向黏弹性蛋白网络,虽刚度下降但更能承受大变形。三种未交联体系呈现不同屈服类型:
加入 Ca²⁺ 交联剂后:所有配方 G′ 升高;屈服前出现 G′ 过冲(应变硬化效应,交联点间链被拉伸对齐);LVR 缩小(小应变下即偏离线性,变形直接传递至交联点而非被链运动耗散)。相主导体系(10/90、90/10)中交联强化了连续网络,断裂延后至更高应变;而 50/50 平衡体系中,交联可能在相界面引入应力集中点,破坏协同变形、降低网络柔性,反而使屈服提前。
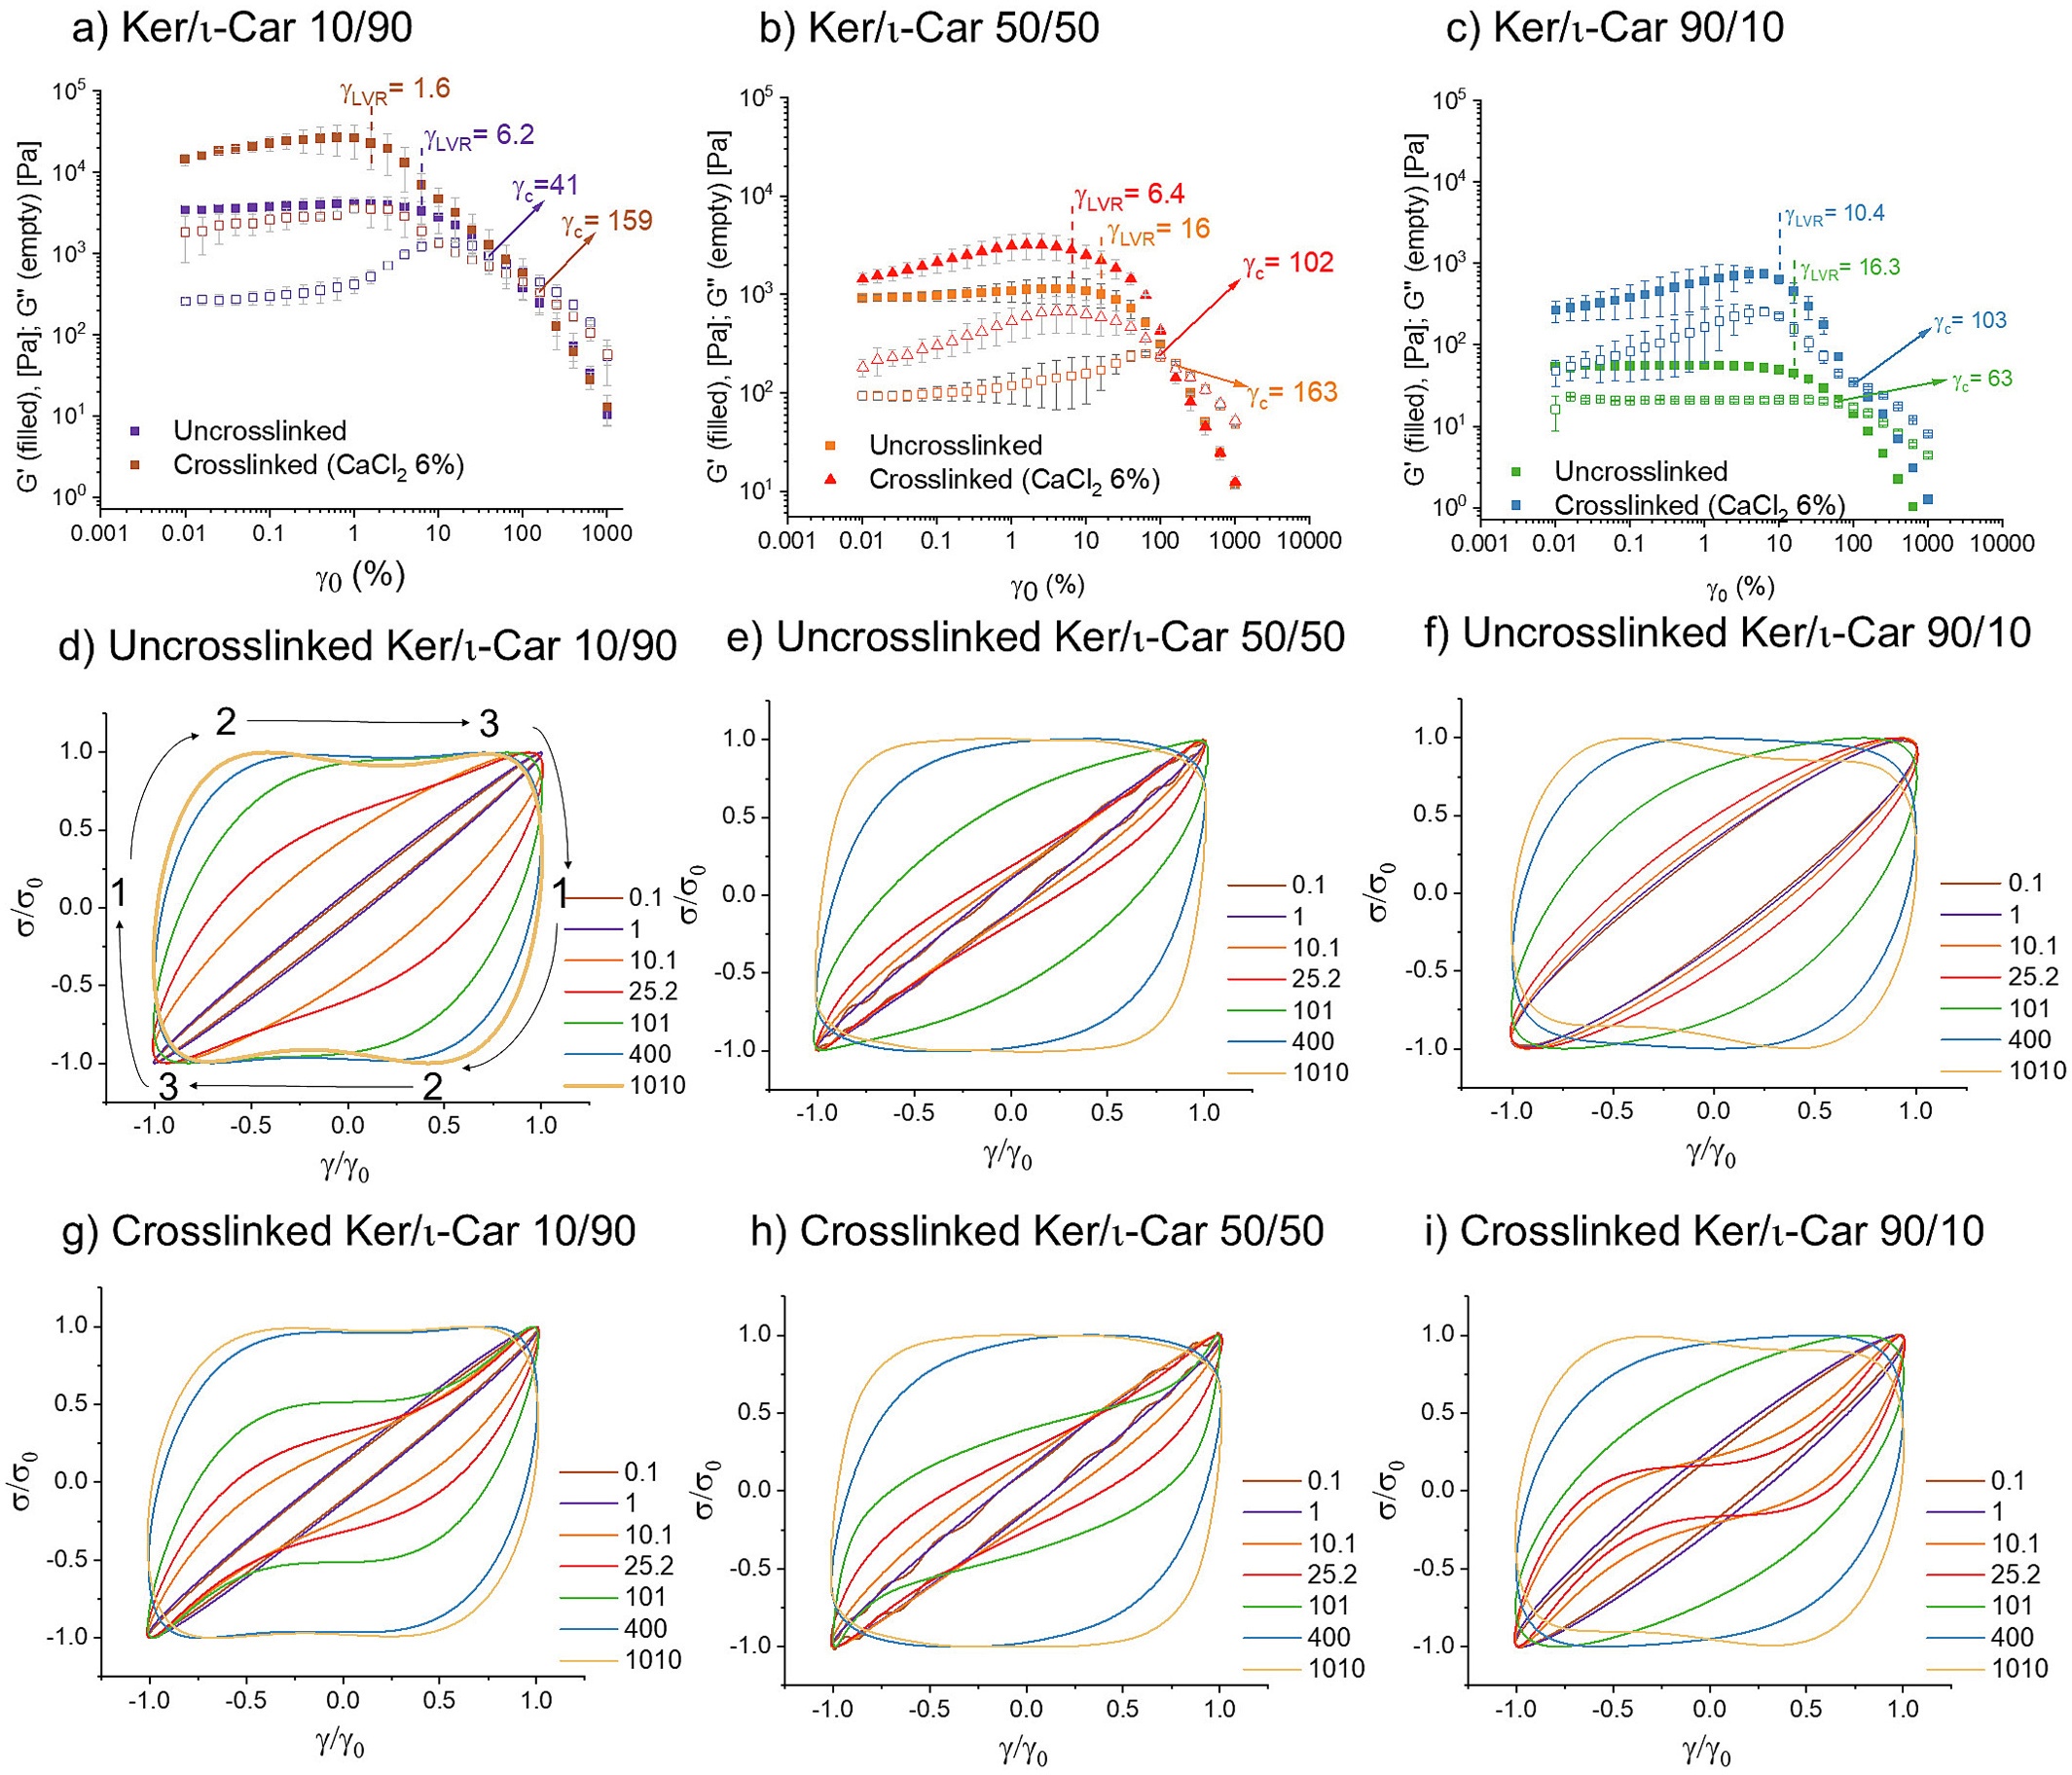
低应变下所有水凝胶呈窄椭圆形周内曲线,随振幅增大变宽(弹性向黏性过渡);高应变下接近平行四边形。回线经历"1→2 弹性应变(链沿剪切方向对齐)→2 最大应力→2→3 网络破坏诱发塑性流动→3 应力松弛(应变反转、网络重组)"的演化。
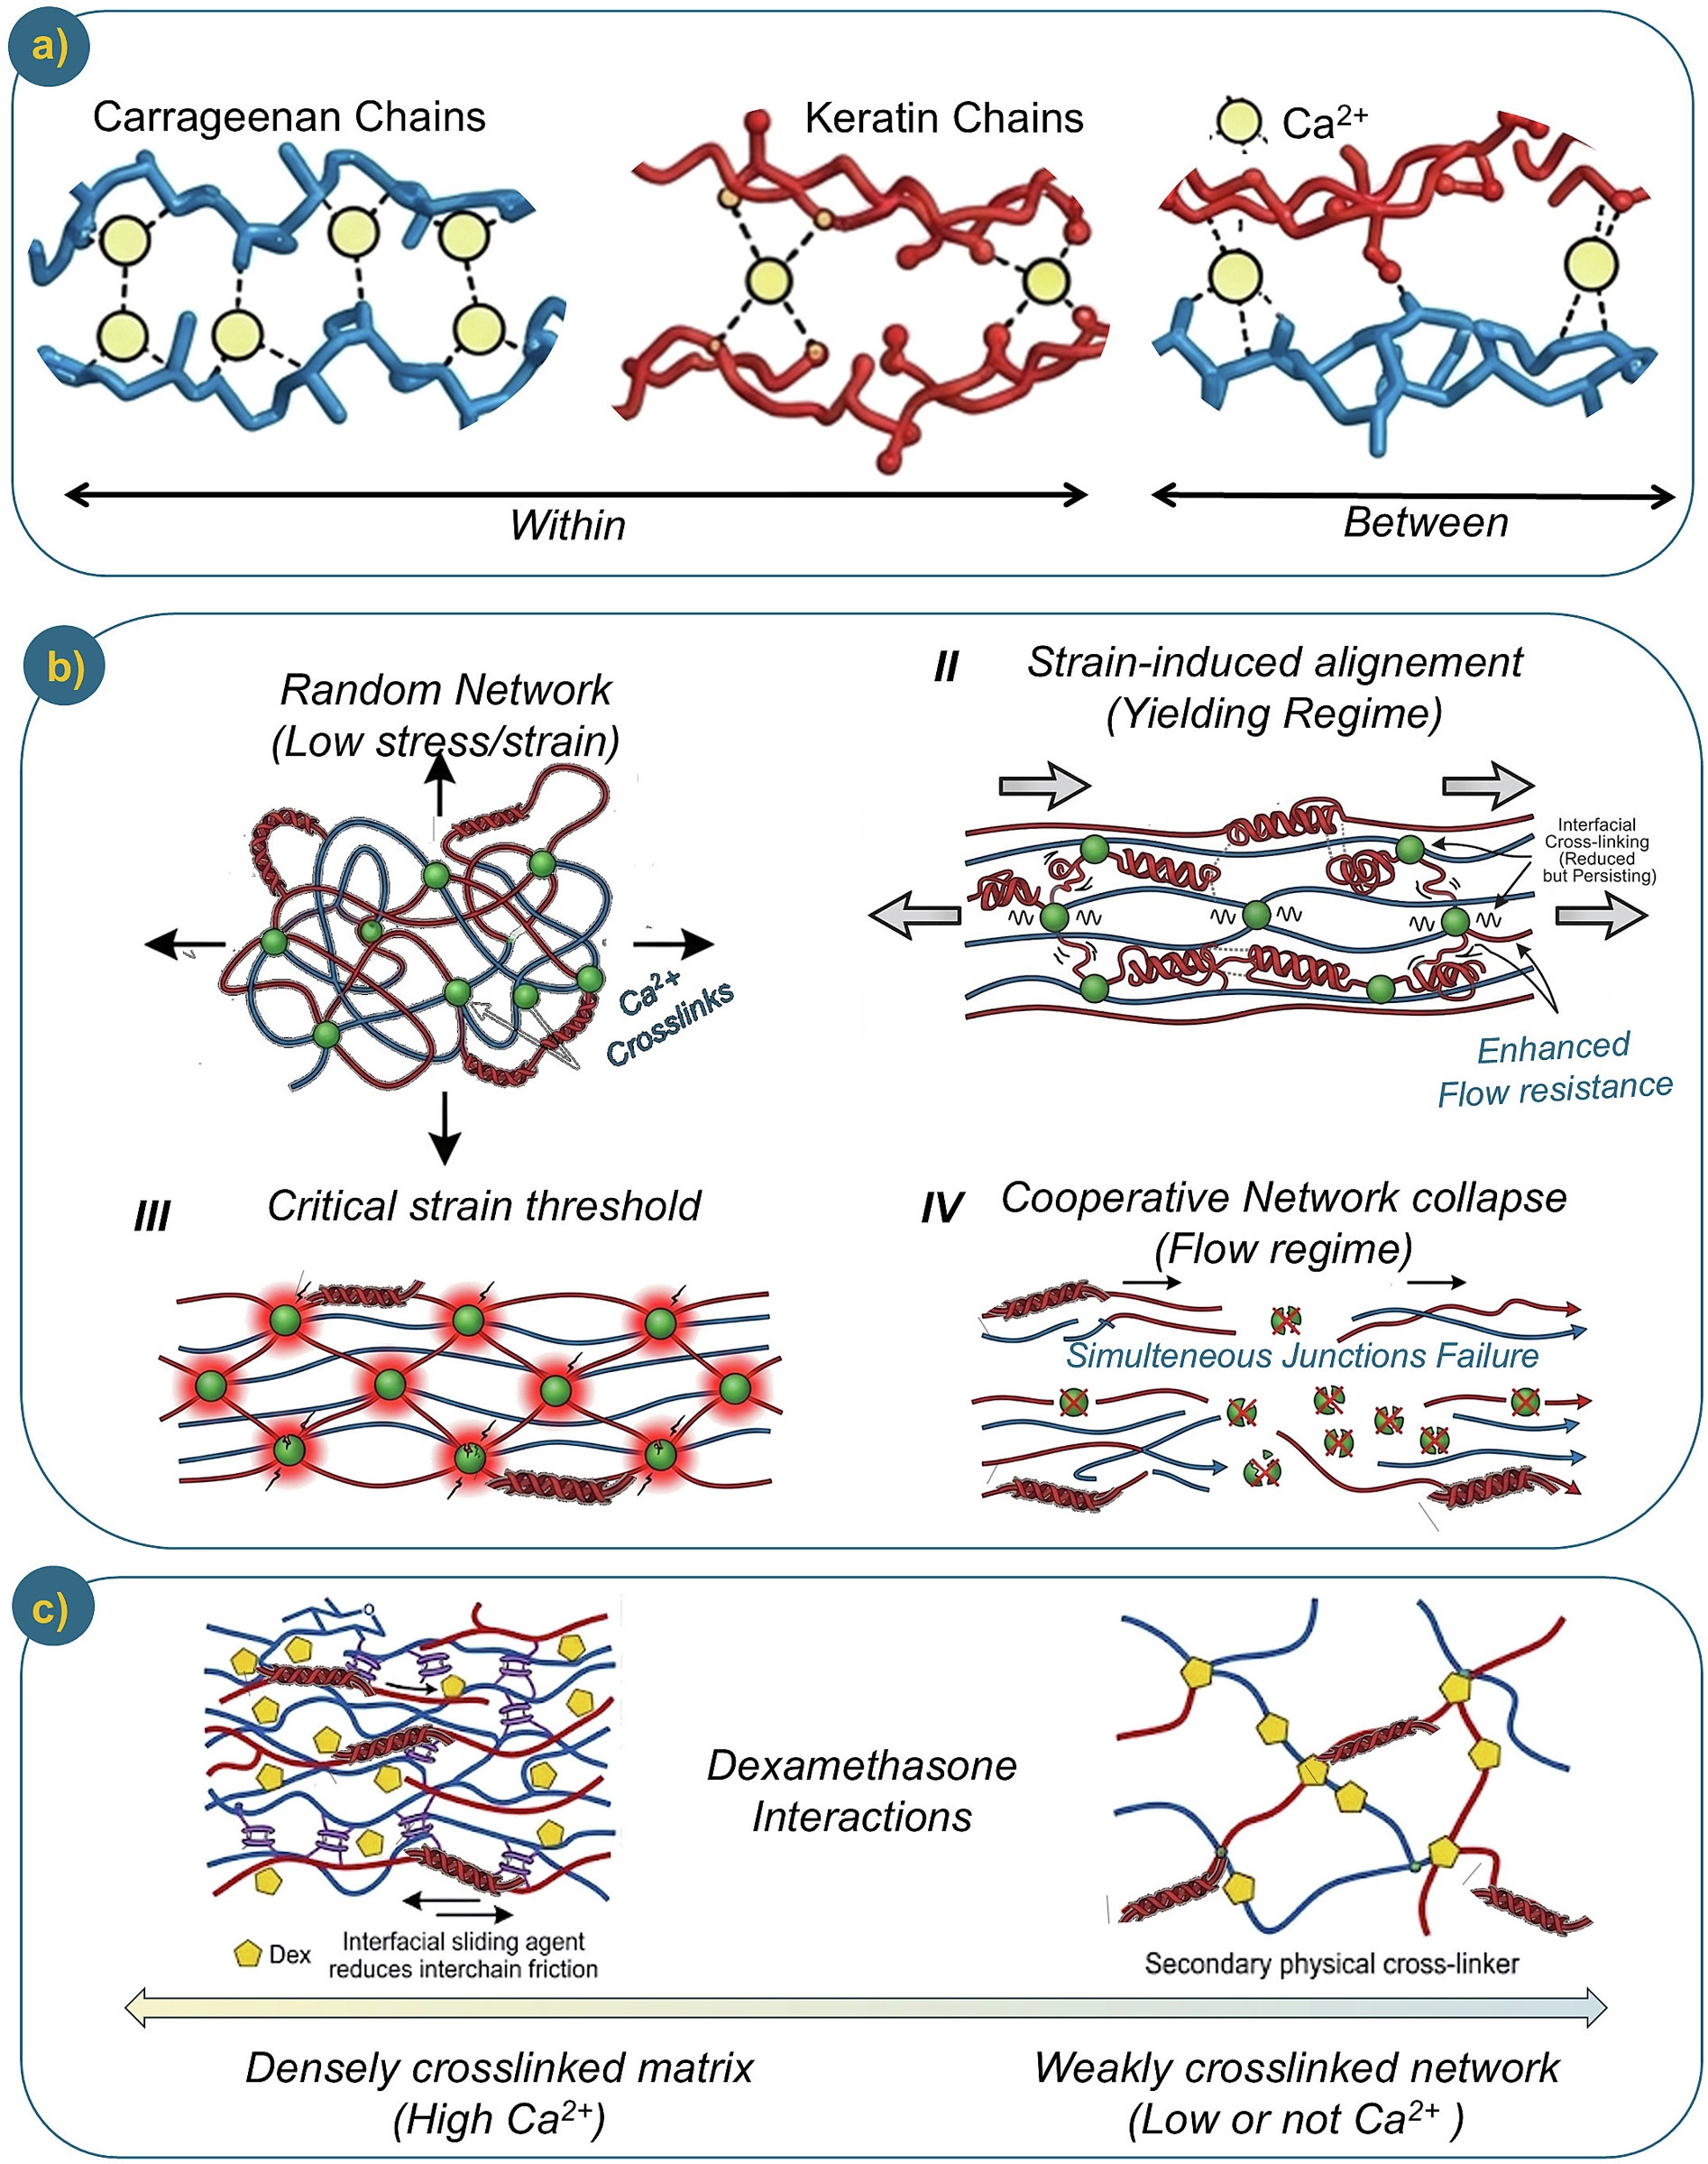
应力过冲与协同屈服:所有交联共混凝胶在应变振幅增大时均出现应力过冲(最大应力约为流动区平台应力的 1.5 倍),且屈服区到流动区在两个连续应变振幅之间突然转变。这反映聚合物链随应变渐进取向、交联区提供更大流动阻力并储存弹性能;达到临界应变时离子节点几乎同时断裂、网络坍塌——典型的物理离子交联水凝胶协同节点断裂行为。卡拉胶富集(硫酸根密度高)形成更高效离子网络,应力过冲更高;角蛋白富集交联效率较低,过冲较低。
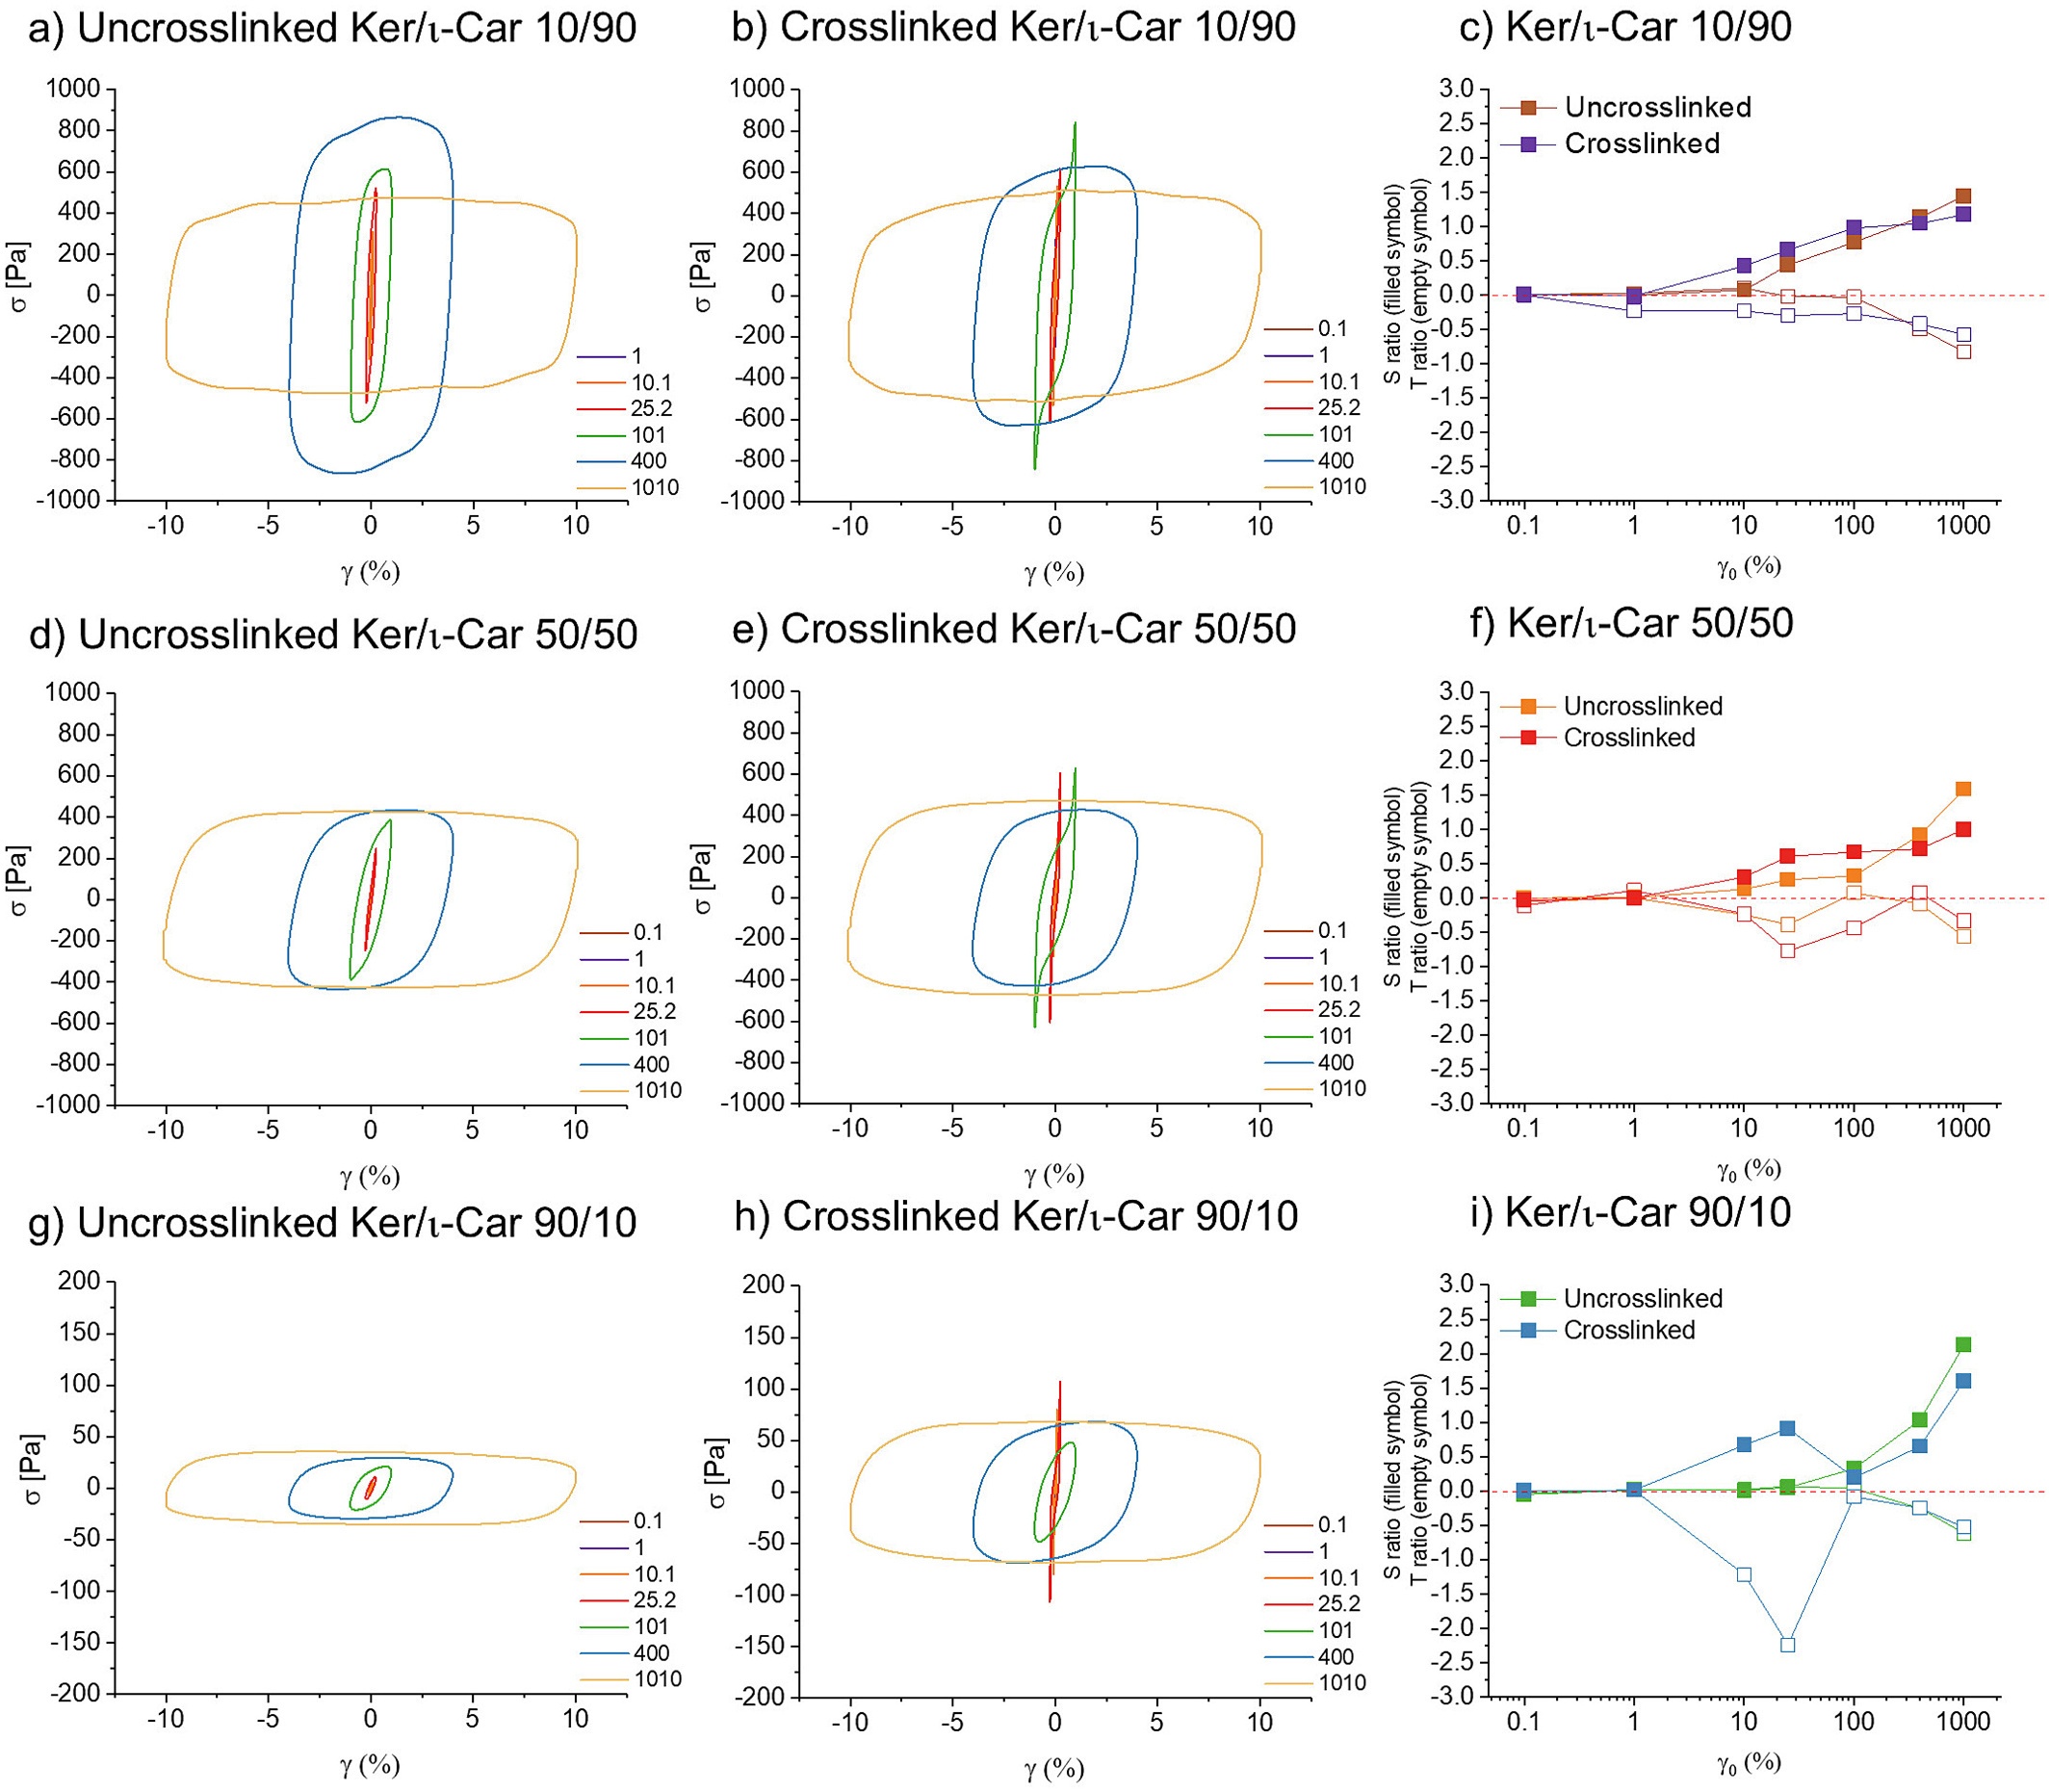
黏性 L-B 图(补充数据 S2):回线从椭圆形渐变为近 S 形(高应变下显著剪切变稀)。未交联样品在 1010% 应变出现次级回线,提示结构不稳定流动(非均匀变形、暂时性剪切分带、局部屈服或弹性回弹与黏性流动共存);等比共混(50/50)中次级回线不明显——两聚合物均未形成完全连续主导网络,共混更互穿/相混。
S 与 T 指数(图 5 c/f/i):所有配方在高应变下均呈应变硬化(S > 0)与剪切变稀(T < 0)。未交联样品在整个应变范围内持续硬化/变稀;卡拉胶富集配方弹性非线性起始应变更低、更显著。1–100% 应变范围内交联样品 S 增长更快,但 γ > 100% 后增长趋缓。Ker/ι-Car 90/10 出现"硬化-软化-再硬化"对应"变稀-变稠-变稀"转变:网络弹性变形至某应变后交联解离(断键+应力重分布)导致应变软化。交联 90/10 的 S 峰值/平台出现在更低应变,印证其比其他配方更早屈服。
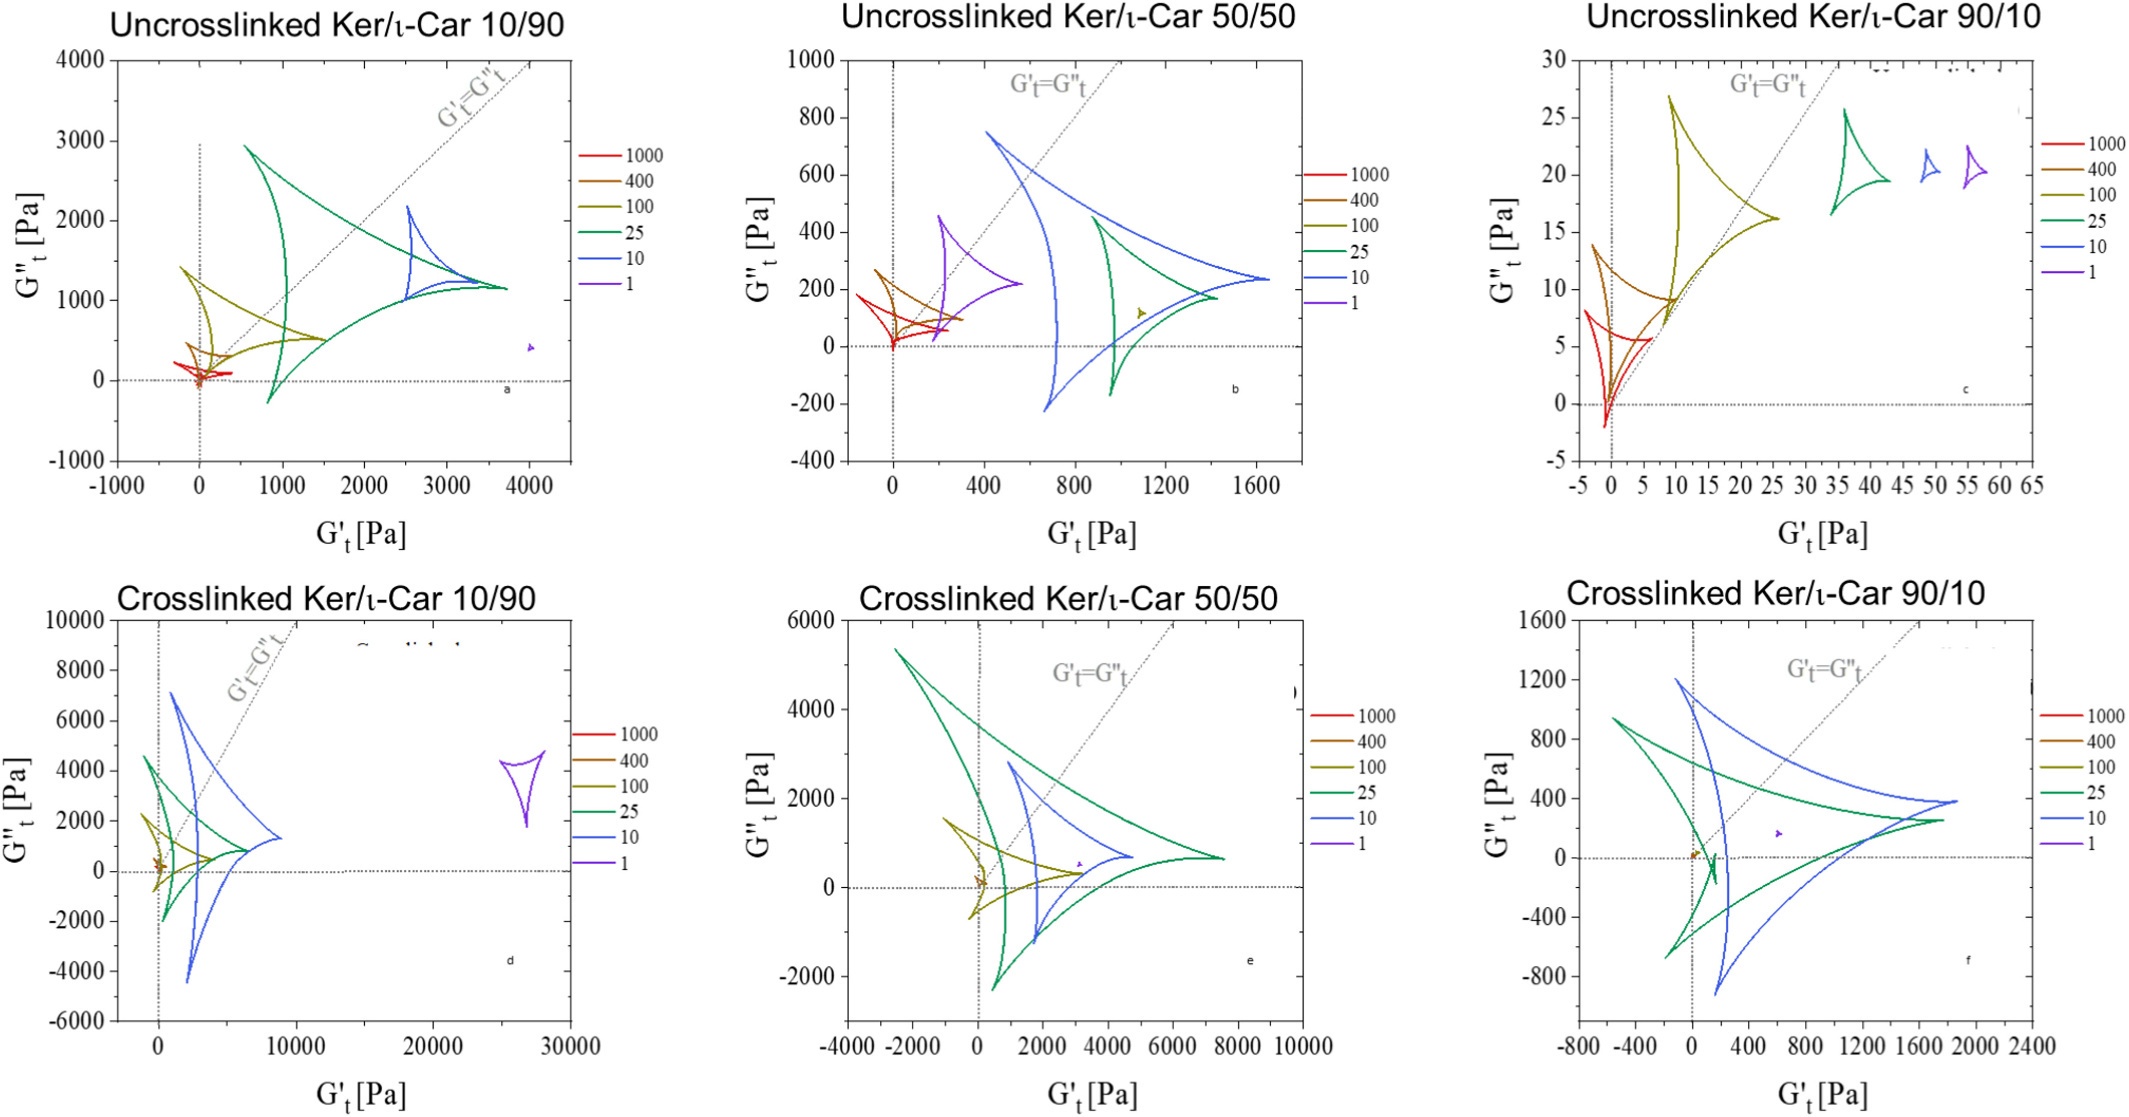
将时间分辨模量表示为 Cole–Cole 轨迹(G′t vs G″t):低应变下所有配方呈紧凑轨迹(G′t > G″t,弹性主导);应变增大轨迹扩展为 deltoid(三角)形,标志周内非线性开始。未交联体系演化更渐进,90/10 在最宽应变范围保持最紧凑轨迹(与其高耐应变性一致);Ca²⁺ 交联水凝胶表现出大得多的三角轨迹——每个循环内弹性主导与黏性主导状态分离更宽,网络初始高效储能,随后随离子节点接近稳定极限而更剧烈地重分配应力。交联 50/50 的轨迹对称性弱、分布更散(更非均相);交联 90/10 在中等应变即显著畸变(周内重排更早发生)。交联配方的轨迹部分延伸至 G″t < 0 区,被解读为黏性倒流标志。
屈服动力学的序列图像:预屈服应变硬化(L-B 应力上翘)与黏性倒流(负 G″t)是同一屈服动力学的顺序相连特征——先瞬态硬化累积弹性应力,随后结构约束被超过,出现黏性倒流与协同重排。
tanδrec(周内恢复损耗因子):取恢复轨迹中最大弹性响应点 G′t,max 及其对应瞬态损耗模量 G″t|G′t,max,定义 tanδrec = G″t|G′t,max / G′t,max,描述循环内最大弹性恢复点处黏性/弹性平衡。低 tanδrec 表示恢复态更弹性。结果显示:在 γ0 = 100–400% 区间内,Std8 的 tanδrec 最低(0.40–0.60),Pr 最接近理想值(1.001);Std11 为 0.5–0.6(Pr = 0.994);Std12(Pr = 1.020)与 Std4(Pr = 0.989)分别为 0.70 与 0.85。所有能成型良好打印结构的配方均呈最低 tanδrec,而无法打印的 Std2 在同区间 tanδrec 显著升高。总体趋势表明:Pr 越接近 1,恢复态越弹性。tanδrec 与 G′LVR、σf 互补——前者刻画屈服后重建的黏弹平衡,是筛选"快速弹性恢复+几何保真"配方的加工相关指标。
最初仅考虑落入可打印绿区的 Std12、Std11、Std8 载药。Dex 的加入显著提高 G′@LVR;除 Std12 外 σf 也升高。因此将橙区的 Std2 也纳入考察。虽然 Std2 载药后 G′@LVR 与 σf 均提高,但冻干样品形貌不规则(打印结构坍塌),仍未进入可打印区;而 Std11 载药后转入灰区、变得不可挤出(类似 Std3 的行为)——进一步验证了该可打印性图谱的实际指导意义。
非线性流变指纹:载药后 LVR 全面缩小(Std12D 仅轻微,Std11D 最显著);不可打印的 Std3 与 Std8D 共有特征是屈服区扩展(γc 比 γLVR 高约 100 倍)。屈服区内载药样品回线面积更大(能量耗散增加);除 Std2D 外,其余载药样品在循环最大应变处出现尖锐上翘——药物增强流动阻力。Std8D 与 Std11D 周间转变突然,而 Std12D 更韧性。黏性 L-B 图显示载药样品回线面积远大、峰值应力显著更高——药物分子并非简单填料,而是主动强化网络、提高流动中弹性储能能力,"领结形"扩展标志高度非线性区。
分子机制:地塞米松主要通过非共价相互作用与角蛋白-卡拉胶基体结合:其羟基与羰基同两聚合物极性基团的氢键,以及甾体基团与角蛋白疏水区的疏水作用。水环境中疏水作用受抑(蛋白亲脂域自发折叠成屏蔽内核)。在 Std12(6% Ca²⁺)中,高浓度二价阳离子形成致密交联的 ι-卡拉胶网络,可供氢键结合药物的极性基团减少,故载药 Std12 呈现明显更韧性的周间转变;Std8(3% Ca²⁺)网络极性基团可及性更高,药物减少变形时链滑移,剪切阻力显著增强;但在大变形区稳定氢键网络逐渐弱化断裂,导致结构崩塌、载药与未载药在连续流动区流变差异收敛。Std11D 不含离子交联剂、卡拉胶含量最高、自由功能位点最多——Dex 作为第二物理交联剂横跨聚合物链建立广泛链间氢键网络,黏性 L-B 图流动区显著的应力过冲正是药物-基体氢键剪切诱导断裂-再形成的动态指纹。
Cole–Cole/SPP 分析支持上述趋势:Dex 普遍扩大三角轨迹(屈服前瞬态弹性应力累积增强),Std11D 最强且延伸至 G″t < 0 区(黏性倒流、更急剧的协同重排);Std8D 变化较温和(药物/聚合物相互作用较少);Std12D 居中平衡;Std2D 的扩大仍不足以赋予可打印所需的瞬态网络强度。
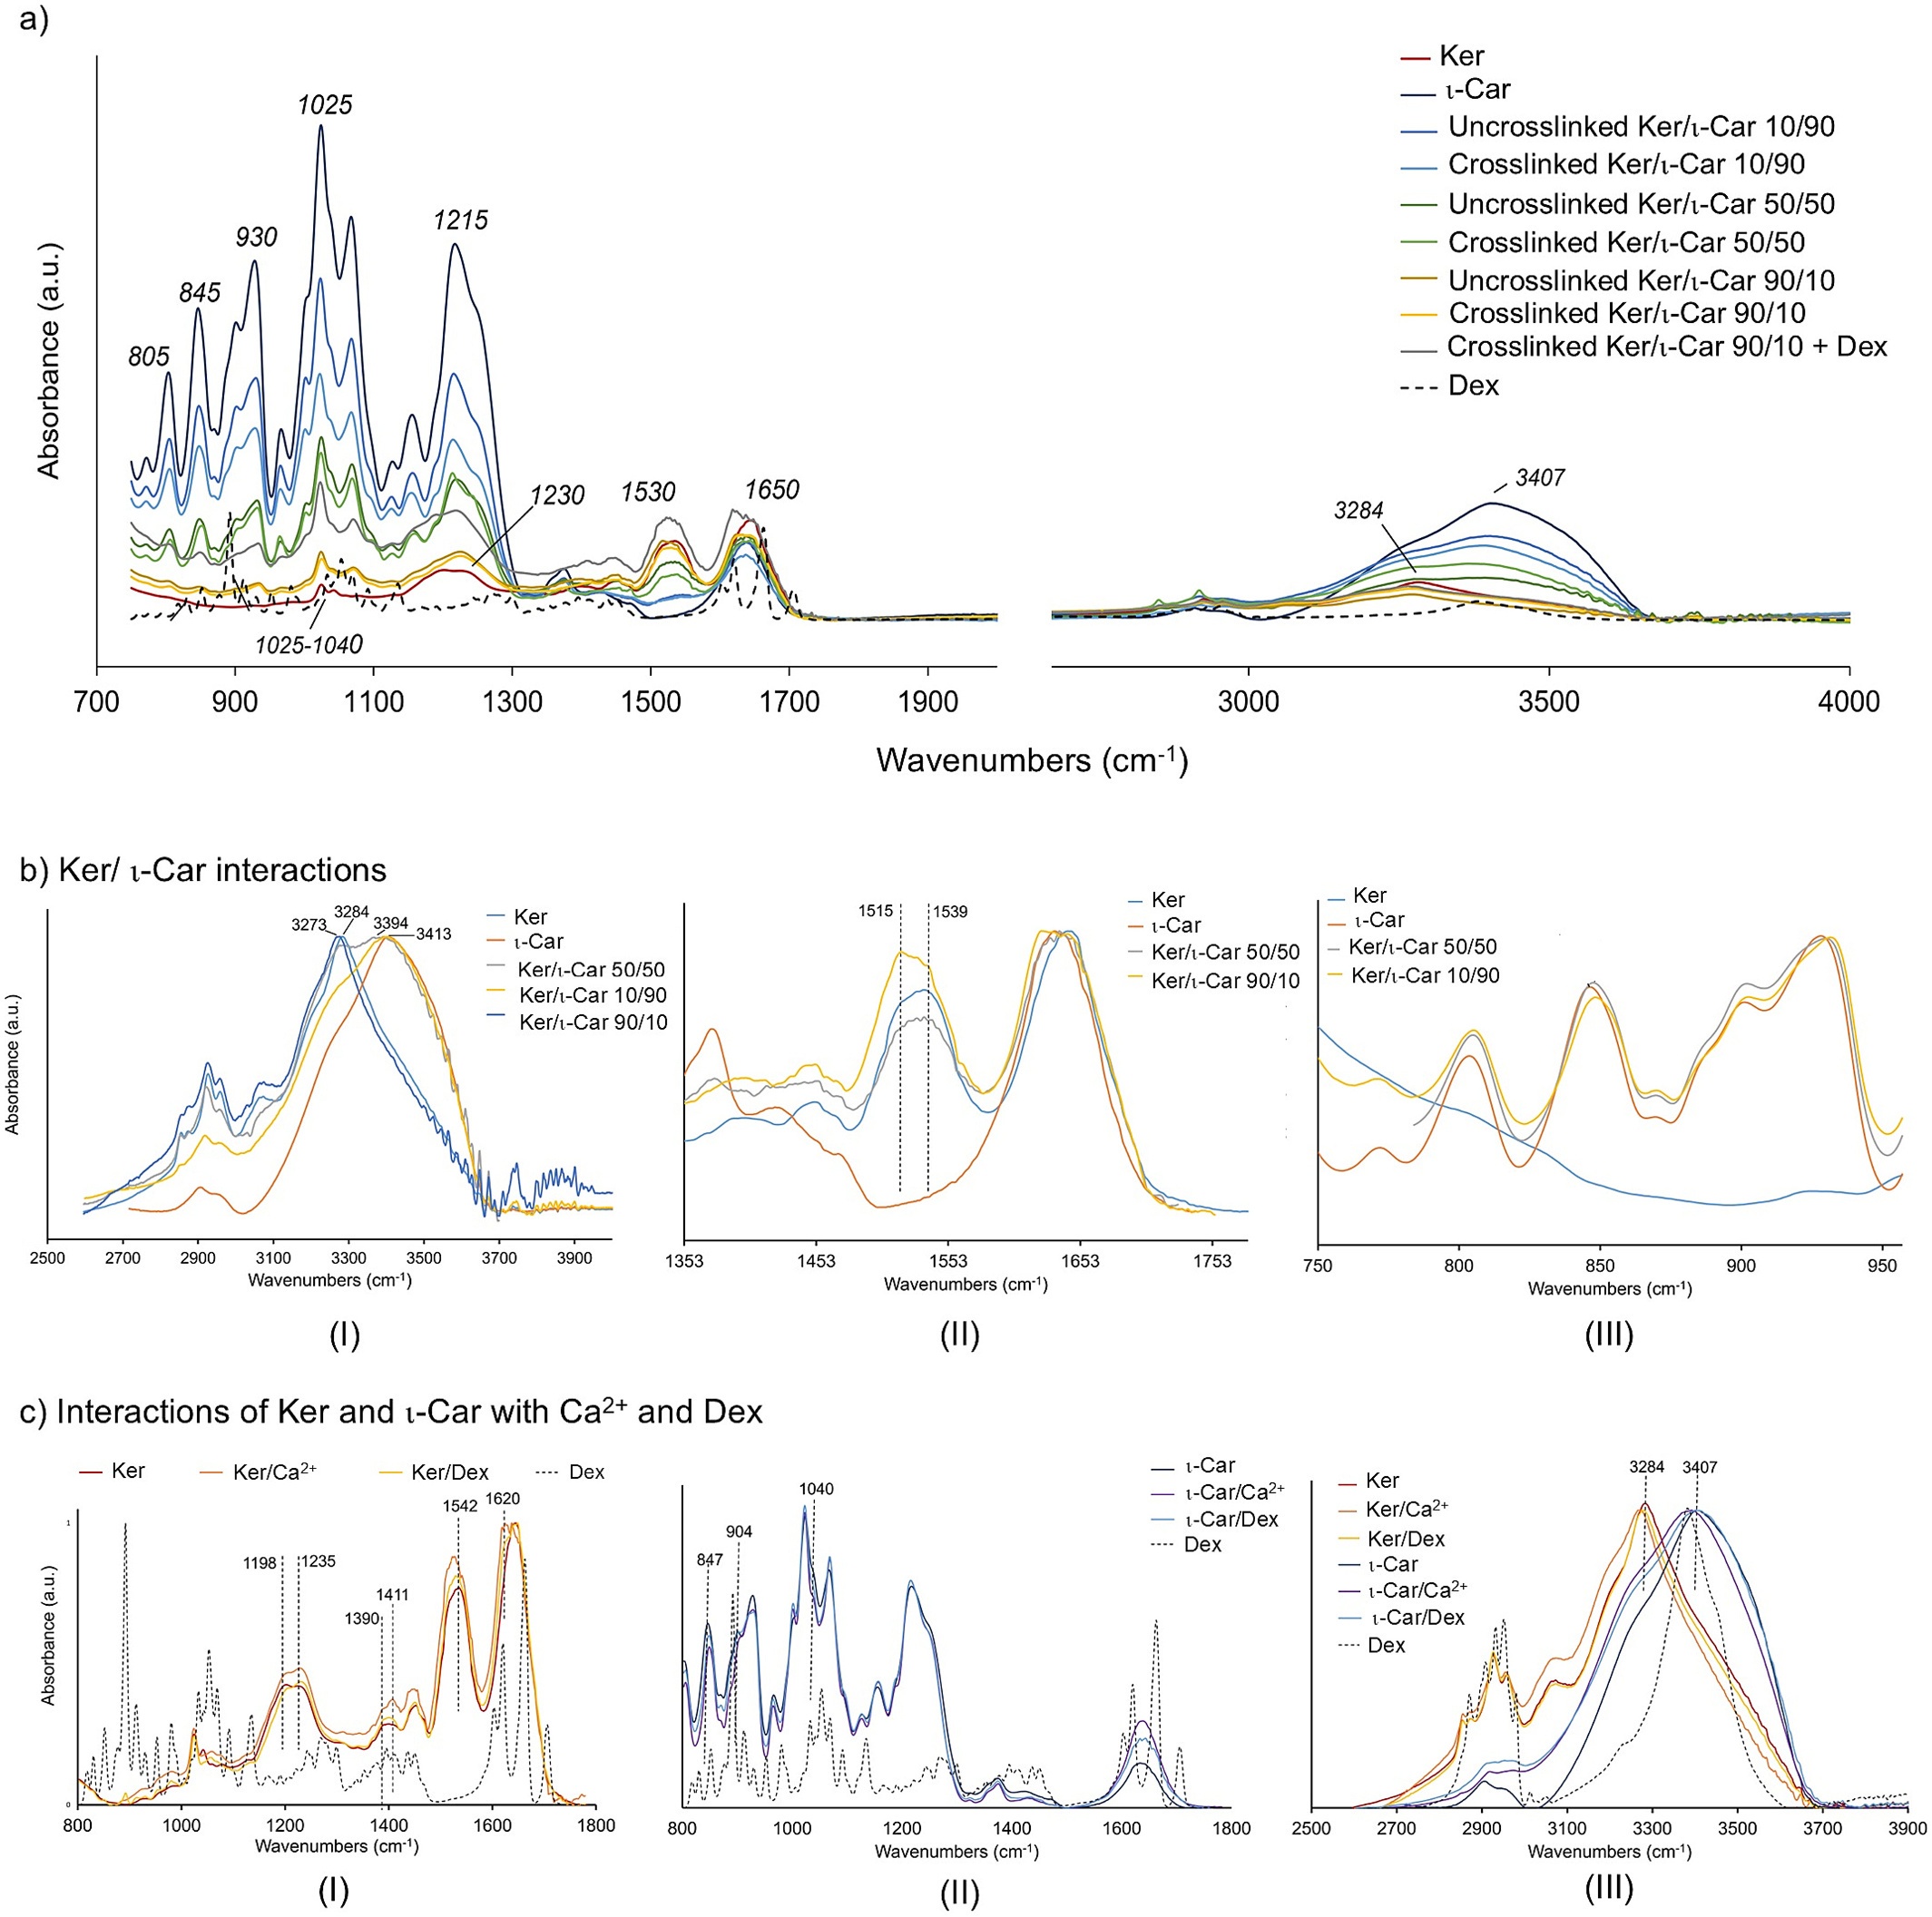
共混物相互作用(图 9a/b):卡拉胶富集配方在约 3400 cm⁻¹(O–H 伸缩)与 1650 cm⁻¹(弯曲振动)有强吸收;1215、1025 cm⁻¹ 分别归属硫酸酯(S=O=S)与糖苷键;930、845、805 cm⁻¹ 归属 3,6-脱水-D-半乳糖 C-O-C 振动、半乳糖 C-4 轴向 C-O-S 伸缩与 C-2 C-O-S 伸缩。角蛋白富集配方显示 Amide A(3284 cm⁻¹,N–H 伸缩)、Amide I(1650 cm⁻¹)、Amide II(1514 cm⁻¹,C–N 伸缩+N–H 弯曲)、Amide III(1230 cm⁻¹)及磺酸根 S=O 对称/非对称伸缩(1190/1025 cm⁻¹)。
氢键网络证据:高波数区(3000–3500 cm⁻¹)卡拉胶 O–H 峰(3413 cm⁻¹)随角蛋白增多红移,同时角蛋白 N–H 峰(3284→3273 cm⁻¹)随卡拉胶增多红移——表明卡拉胶羟基与角蛋白酰胺基之间的分子间氢键增强。Amide II 区(无卡拉胶重叠、对 C–N 伸缩/N–H 弯曲敏感)显示卡拉胶增多使 1515 cm⁻¹ 组分相对 1539 cm⁻¹ 显著增强,证实 N–H 化学环境因与卡拉胶基体直接结合而改变。950–750 cm⁻¹ 区 C–O–S 轴向硫酸酯峰(845 cm⁻¹)在角蛋白存在下基本不变,说明 ι-卡拉胶主要硫酸酯骨架在共混基体中保持完整。
Ca²⁺ 作用(二元体系 Ker/Ca²⁺、ι-Car/Ca²⁺):Ca²⁺ 使角蛋白 Amide A/I/II 显著红移——Ca²⁺ 与酸性侧链的静电作用诱发局部构象重排;Amide I(C=O 伸缩)与 Amide A(N–H 伸缩)下移说明这些基团作为电子给体与金属阳离子配位,削弱原有共价键并改变局部氢键网络。1198/1235 cm⁻¹ 峰比下降、1411 相对 1390 cm⁻¹ 增强,指向参与螯合钙离子的侧链(羧酸根/C–O 环境)构象调整。该过程由竞争性离子交换与去质子化驱动,宏观表现为溶液 pH 从 5.5 降至 4.6(Ca²⁺ 置换酸性氨基酸侧链上的质子)。
β-折叠重排(FTIR 去卷积 + XRD 互证):Amide I 去卷积显示加钙后 α-螺旋比例下降(螺旋域内原生分子内氢键局部失稳);XRD 中 α-螺旋特征反射相对面积减小并向低角位移(2θ 10.0°→9.7°),表明卷曲螺旋链间面间距扩大(Ca²⁺ 插层部分改变原生螺旋框架)。同时无规卷曲与 β-折叠分别红移 1640→1635 cm⁻¹ 与 1624→1618 cm⁻¹,为基体致密化标志(静电交联缩短并强化链间氢键);XRD 中 β-折叠主反射向高角显著移动(21.80°→22.1°),直接证实面间距减小。虽然 FTIR 显示 β-折叠羰基绝对数量稳定,XRD 却记录 β-折叠峰相对面积增大(以非晶晕为代价)——两技术联用揭示:Ca²⁺ 并非诱导 β-折叠新生,而是驱动预先存在的半无序 β 链段空间重排、紧密堆积为高度有序的长程结晶 β-折叠晶格。
Dex 作用(二元体系 Ker/Dex、ι-Car/Dex):药物加入后角蛋白 Amide A/I/II 轻微红移(沿蛋白骨架的局部氢键);1198/1235 cm⁻¹ 峰比改变但 1025 cm⁻¹ 带无位移——药物不与本体磺酸根直接配位/氢键,该强度比扰动更可能由药物诱导的角蛋白基体超分子重排驱动;脂族 C–H 区无大变化,确认药物不深插或化学破坏蛋白折叠内部疏水内核。药物制剂虽呈弱碱性(pH 8.2),二元体系整体 pH 不变——药物主要通过中性氢键而非改变质子平衡的静电离子交换机制结合。Amide I 去卷积显示加药后 1641 cm⁻¹ 无规卷曲带面积显著增加,同时 XRD 中宽"非晶晕"相对贡献大幅降低——药物如楔子般局部扰动部分基体,同时迫使其他无序链段更紧密堆积。β-折叠与 β-turn 信号显著红移(1624→1618、1668→1665 cm⁻¹),暗示药物促进更紧密、更强氢键的压实。FTIR 跟踪 β-折叠振动构象相对贡献净减少而 XRD 记录 β-折叠结晶反射增加——FTIR 反映局部短程化学键环境,XRD 反映更长程空间周期性;药物诱导的局部位阻扰动松散/外围 β-折叠段(FTIR 无规卷曲增加),同时药物引入的空间约束促使剩余稳定 β 链段更有序排列。α-螺旋含量两技术均确认几乎不变——药物不破坏螺旋,而是空间屏蔽螺旋免于水合,因水合减少导致 FTIR 蓝移(1652→1658 cm⁻¹)。
Ca²⁺/ι-Car 体系:Ca²⁺ 使 3407 cm⁻¹ 宽羟基带明显红移(金属配位破坏原有分子内/分子间氢键网络,建立新的受限配位基体);骨区 1040 cm⁻¹ 肩峰相对 1020 cm⁻¹ 主峰、904 cm⁻¹ 肩峰相对 930 cm⁻¹ 峰强度下降,提示 Ca²⁺ 结合影响卡拉胶链局部构象与取向;847 cm⁻¹ C–O–S 硫酸酯峰位置不变,确认 Ca²⁺ 交联中主要硫酸根保持结构完整性。pH 由 4.6 升至 6.3,反映 Ca²⁺ 与硫酸根静电配对屏蔽阴离子骨架。ι-Car/Dex 体系出现类似但较弱的谱学转变,且加药后 pH 由 4.6 升至 7.8——Dex 通过非离子氢键途径相互作用,横跨聚合物链锁定、限制卡拉胶基体质子可及性。
分子机制→宏观性能的贯通:无离子交联剂时(Std11D),硫酸根与羟基位点完全未被占据,Dex 高效锚定卡拉胶链,通过氢键网络与硫酸根相互作用充当第二物理交联剂——这正是大振幅剪切流中显著应力过冲与非线性能量耗散指纹的微观来源。
平衡溶胀度(S∞)强烈依赖配方组成,随卡拉胶含量升高而显著增大:Std3(10/90)最高达 26.11,是 Std10(50/50,12.85)与 Std4(90/10,10.87)的两倍以上——ι-卡拉胶丰富负电硫酸根(–SO₃⁻)的静电排斥打开网络 mesh、促进溶剂渗入;角蛋白比例升高则形成更致密疏水框架,位阻限制溶胀。二级溶胀常数(ks)与初始溶胀速率(r0 = ks·S∞²)呈非线性协同趋势:Std3 水合动力学快(r0 = 24.57 min⁻¹),Std10 的 ks(0.02 min⁻¹)与 r0(3.08 min⁻¹)显著下降——等比时角蛋白域与卡拉胶基团形成紧密互穿复杂网络,网络密度与吸水迂曲度增加。扩散指数 n:Std10(n = 0.52)呈反常(非 Fickian)传输(扩散与黏弹链松弛共同支配),Std3(n = 0.32)与 Std4(n = 0.10)呈伪 Fickian 行为。
| 样品 | S∞ | ks (min⁻¹) | r0 (min⁻¹) | R² | n | R² |
|---|---|---|---|---|---|---|
| Std3 (10/90) | 26.11 ± 1.21 | 0.17 ± 0.02 | 24.57 ± 1.96 | 0.999 | 0.32 ± 0.07 | 0.990 |
| Std10 (50/50) | 12.85 ± 0.97 | 0.02 ± 0.01 | 3.08 ± 0.74 | 0.995 | 0.52 ± 0.05 | 0.930 |
| Std4 (90/10) | 10.87 ± 1.09 | 0.10 ± 0.03 | 11.38 ± 1.13 | 0.999 | 0.10 ± 0.02 | 0.890 |
(表 3:Schott 二级模型与 Korsmeyer-Peppas 模型拟合的溶胀动力学参数)
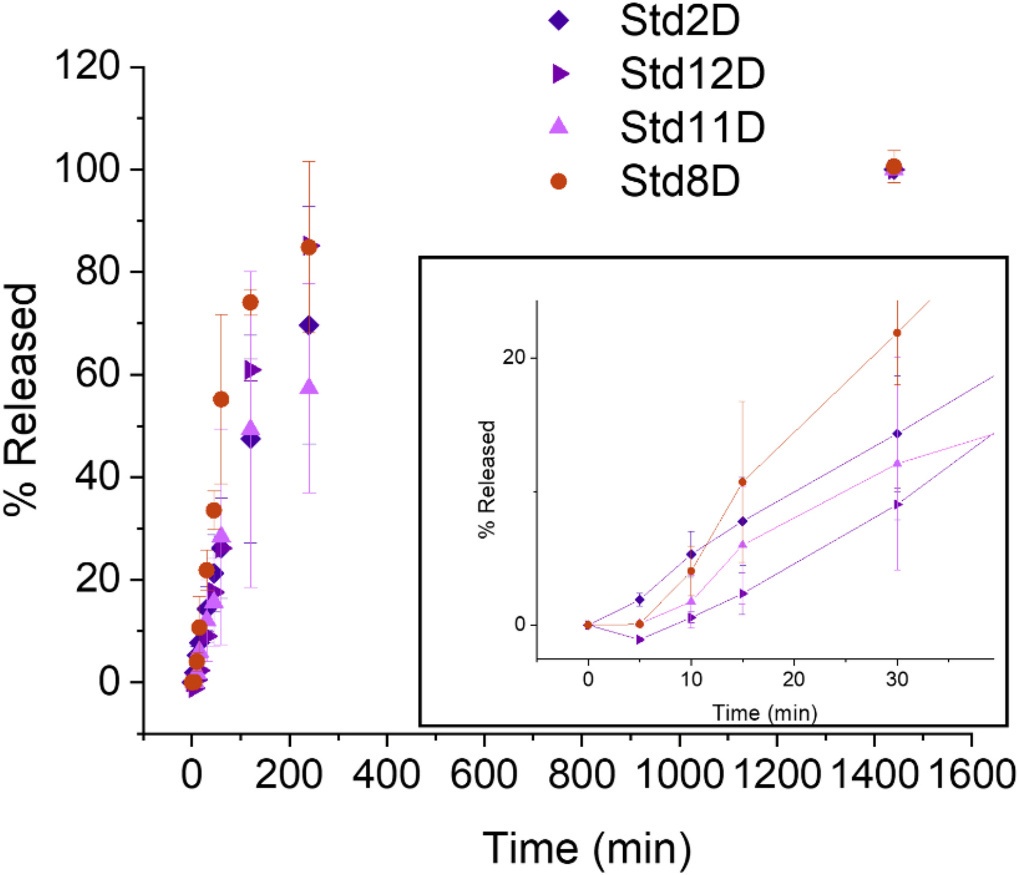
所有配方均在最初 1400 min 内释放 100% 药物,但前 20 min 释放速率各异;除 Std2D 外均有约 5 min 滞后时间。XRD 显示载药角蛋白与卡拉胶中 15.1° 处残留微弱尖锐峰,表明少量残余结晶态 Dex 与主导非晶相共存。
| 样品 | kKP (min⁻ⁿ) | n | R² | k1 (min⁻⁰·⁵) | k2 (min⁻¹) | R² | 推断机制 |
|---|---|---|---|---|---|---|---|
| Std2D | 0.76 ± 0.06 | 0.86 ± 0.02 | 0.998 | 0.8 ± 0.2 | 0.33 ± 0.02 | 0.997 | 反常(非 Fickian) |
| Std12D | 0.11 ± 0.02 | 1.32 ± 0.05 | 0.996 | 0 | 0.7 ± 0.2 | 0.94 | 松弛/侵蚀主导(Super Case II) |
| Std11D | 1.3 ± 0.7 | 0.7 ± 0.1 | 0.916 | 1.9 ± 0.8 | 0.14 ± 0.07 | 0.901 | 反常(非 Fickian) |
| Std8D | 0.20 ± 0.08 | 1.4 ± 0.1 | 0.992 | 0 | 1.0 ± 0.3 | 0.91 | 松弛/侵蚀主导(Super Case II) |
(表 4:Korsmeyer-Peppas 与 Peppas-Sahlin 模型拟合的释放动力学参数。圆柱几何评估:n ≤ 0.45 为 Fickian 扩散;0.45 < n < 0.89 为反常传输;n = 0.89 对应 Case II;n > 1.0 超出经典上限,结合 Peppas-Sahlin 参数(k1 ≈ 0 且 k2 > 0,固定 m = 0.5),表明释放主要由大分子链松弛、网络解缠与水凝胶基体侵蚀驱动。)
机制转变:未交联配方(Std2D、Std11D)为 Fickian 溶剂渗入与链松弛耦合的反常传输(k1 占优);Ca²⁺ 交联基体(Std8D、Std12D)的 n 超过 1.0(1.32–1.4),扩散贡献坍缩为零(k1 = 0),释放几乎完全由快速聚合物网络松弛、解缠与水凝胶侵蚀支配——即松弛控制的 Super Case II 传输。其结构根源是 Ca²⁺ 诱导的重组:未交联基体中松散网络允许水快速渗入与即时 Fickian 扩散;交联基体中致密凝胶-玻璃态域作为物理屏障抑制自由扩散,使释放依赖前沿式水合与机械链松弛。k2 在 Std8D 高于 Std12D:Std12D 刚硬致密交联网络(LVR 窄、临界屈服应变低)限制大分子运动、减慢水渗入;Std8D 储能模量较低、临界屈服应变较高,基体更柔顺,水合与松弛更快。
实验设计(DoE)方法成功用于绘制 Ker/ι-Car 水凝胶的可打印性 Ashby 型图谱(G′@LVR vs σflow),并与响应面结合建立了预测框架,可准确识别 DIW 高保真 3D 打印所需的最优配比与交联剂浓度。
核心判据:2×10² Pa < G′@LVR < 1.4×10³ Pa、20 Pa < σf < 320 Pa,且 G′@LVR/σf ≤ 20,是避免直写过程中喷嘴堵塞与结构坍塌的必要条件。
时间分辨 Cole–Cole 轨迹与 Lissajous-Bowditch 曲线成功映射了瞬态结构转变——涵盖屈服前应变硬化、协同节点断裂与黏性倒流,与 DIW 真实的挤出与沉积阶段相对应。
FTIR 与 XRD 证实:Ca²⁺ 通过与角蛋白骨架及卡拉胶硫酸根的直接配位建立稳健离子交联,诱导基体致密化与高度有序 β-折叠结晶排列;地塞米松主要经非离子超分子氢键相互作用。无离子交联剂时,Dex 锚定于开放聚合物位点充当动态物理交联剂,产生显著非线性黏弹性响应;致密交联网络中,位阻排斥迫使药物定位于宏观域界面。
药物释放动力学建模证实了深刻转变:从松散未交联配方的扩散控制反常传输,转变为 Ca²⁺ 交联基体中纯松弛驱动的 Super Case II 机制。致密离子交联将 Fickian 扩散抑制为零(k1 = 0),而松弛驱动释放的绝对速率(k2)可通过调节生物聚合物配比(调控网络刚性与水合动力学)精细调控。
| 标题 | 流变引导实验设计的动态交联角蛋白/ι-卡拉胶水凝胶作为潜在药物递送系统 |
| 英文标题 | Rheology-guided experimental design of dynamically crosslinked keratin/ι-carrageenan hydrogels as potential drug delivery systems |
| 期刊 | Carbohydrate Polymers, Vol. 391, 125842 (2026) |
| DOI | 10.1016/j.carbpol.2026.125842 |
| 收稿历程 | 2026-04-20 收稿;2026-08-31 修回;2026-09-07 接收 |
| 作者 | Costanza Fratini, Mattia Tiboni, Itxaso Calafel, Mercedes Fernández, Robert Aguirresarobe, Annalisa Aluigi*, Luca Casettari |
| 通讯作者 | Annalisa Aluigi(annalisa.aluigi@uniurb.it) |
ι-卡拉胶;半胱氨酸-S-磺化角蛋白;动态交联水凝胶 (DCHs);流变学;3D 打印;直写成型 (DIW);药物递送
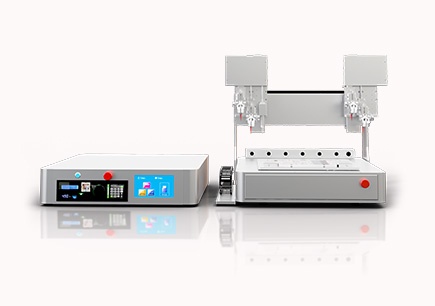
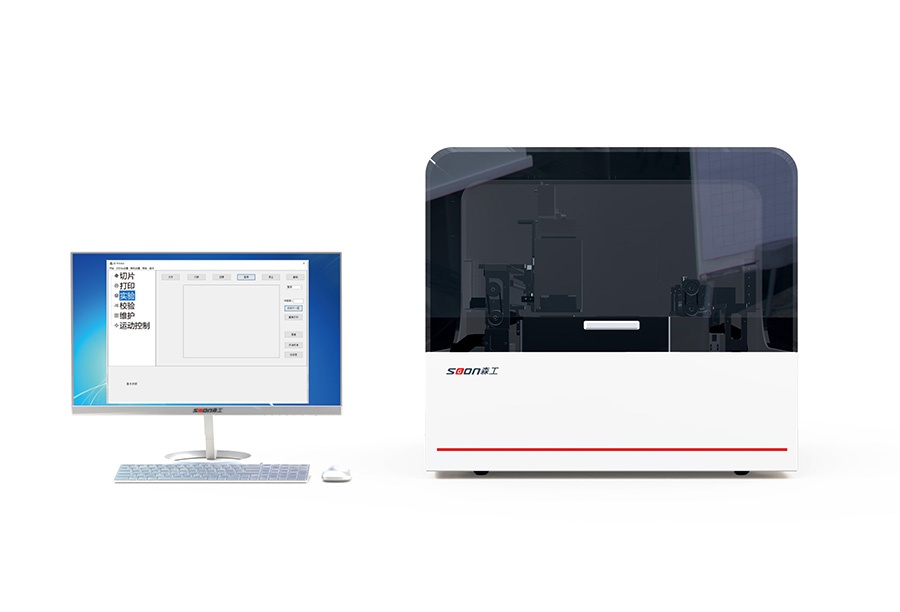
全面解析森工DIW墨水直写3D打印机在该类研究中功能匹配情况及需定制功能,帮助用户更好地选择合适的3D打印设备及功能模块。
由于小编学识所限,文中内容难免存在疏漏或不足之处。若您发现任何错误或值得商榷的观点,恳请不吝指正,
小编将第一时间修正完善。感谢您的包容与支持!
本文内容来源于网络公开素材,发布的目的在于学术交流、研讨分享,
如相关内容涉及侵权,请联系我们,将第一时间下架内容!
金刚石铜烧结效果新鲜出炉-森工科技粘结剂喷射(BJ) 3D打印
DIW 墨水直写 3D 打印机:陶瓷材料配方探索与快速迭代的核心优势
森工科技携科研级墨水直写(DIW)3D 打印机亮相第六届中国国际复合材料科技大会 CCCM-6
DIW 墨水直写技术在食品3D打印中的研究进展与产业化应用
森工科技携科研级3D打印机同步亮相第18届中国金刚石相关材料及应用学术研讨会与2026 TCT Shenzhen华南3D打印、增材制造展览会
DIW生物3D打印技术-医用生物材料科研3D打印机选型指南